

Anti-Drug-Antikörper bringen ein Programm meist nicht schon in der Wirkstofffindung zu Fall, sondern erst in der Klinik, nach der Zelllinie, dem toxikologischen Paket und zwei Jahren Arbeit. Zu diesem Zeitpunkt bleibt nur noch ein Hebel: ein neues Molekül.
Sequenzbasiertes T-Zell-Epitop-Screening ist der billige Hebel. Es läuft in Sekunden, es läuft, bevor Sie sich auf einen Leitkandidaten festlegen, und es liegt oft genug daneben, dass Sie genau wissen müssen, was es Ihnen sagt. Dieser Artikel behandelt beide Hälften.
Warum MHC-Klasse II und nicht „Immunogenität“ im Allgemeinen
Klinisch relevante, persistente ADA-Reaktionen gegen ein Proteintherapeutikum sind meist T-Zell-abhängig. Die Kette lautet: Das Arzneimittel wird von einer antigenpräsentierenden Zelle aufgenommen, proteolysiert, auf MHC-Klasse II geladen und CD4-positiven T-Helferzellen präsentiert; erkennt eine T-Zelle das Peptid, erhalten B-Zellen Hilfe und wechseln zu hochaffinem IgG.
Das bedeutet, dass der Klasse-II-Bindungsschritt der Engpass ist, den Sie tatsächlich aus der Sequenz vorhersagen können. Es ist auch der Schritt, an dem die Deimmunisierung ansetzt: Entfernen oder schwächen Sie die Wechselwirkung zwischen Peptid und MHC, bleibt die T-Zell-Hilfe aus.
Was die sequenzbasierte Vorhersage nicht abdeckt: Aggregate und Partikel (ein wesentlicher realer ADA-Treiber), Wirtszellproteine, Formulierung und Applikationsweg, Dosierschema und die Patientenpopulation. Diese werden an anderer Stelle in Ihrem Entwicklungsplan behandelt.
Wie das Screening funktioniert
Unsere Immunogenitätsauswertung schiebt ein 9-mer-Fenster entlang der Sequenz und bewertet jedes Fenster gegen acht gängige HLA-DRB1-Allele mithilfe positionsspezifischer Bewertungsmatrizen. Neun Reste entsprechen der Länge des MHC-Klasse-II-Bindungskerns; die Ankertaschen P1/P4/P6/P9 leisten den größten Teil der Bindungsarbeit, während P2/P3/P5/P8 dem T-Zell-Rezeptor zugewandt sind.
Die Outputs sind: ein Score pro Fenster und Allel, zusammengeführte Hotspot-Regionen, Binderzahlen pro Allel, eine Gesamtepitopdichte und eine Reihe von Punktmutationen, die auf die dem T-Zell-Rezeptor zugewandten Positionen zielen.
Rechenbeispiel: variable Domänen von Trastuzumab
Trastuzumab ist ein humanisiertes IgG1 mit gut dokumentierter klinischer Erfahrung, was es zu einem nützlichen Kalibrierfall macht: Wir wissen ungefähr, welche Antwort ein Screening liefern sollte.
Wir haben die publizierten VH- und VL-Sequenzen bewertet (Lauf vom 25.07.2026):
| Metrik | VH (schwere Kette, variabel) | VL (leichte Kette, variabel) |
|---|---|---|
| Gescannte 9-mer-Fenster | 112 | 99 |
| Epitopdichte | 0,3929 | 0,2828 |
| Risikoklassifikation | moderat | moderat |
| Zusammengeführte Hotspot-Regionen | 24 | 25 |
| Stärkstes Allel nach Binderzahl | DRB1*0101, 46 Binder | DRB1*0101, 32 Binder |
| Schwächstes Allel | DRB1*1101 und DRB1*1501, 29 Binder | DRB1*1101, 26 Binder |
| Vorgeschlagene Deimmunisierungspunkte | 8 | 8 |
Die Epitopdichte ist hier der Anteil markierter Fenster: 0,3929 · 112 = 44 markierte Fenster auf der schweren Kette, 0,2828 · 99 = 28 auf der leichten Kette (aus den Ergebnissen abgeleitet, nicht separat ausgewiesen). Beide liegen im Bereich, der als „moderat“ eingestuft wird. Das ist die richtige Antwort für einen humanisierten Antikörper: nicht sauber, nicht alarmierend.
Zum Vergleich: Die US-amerikanische Fachinformation zu Trastuzumab berichtet behandlungsbedingte Anti-Drug-Antikörper bei etwa 0,1 % der getesteten Patienten. Eine „moderate“ Epitopdichte auf Sequenzebene lässt sich also eindeutig nicht in eine gemessene ADA-Rate übersetzen. Sie ist ein relatives Triage-Signal zwischen Kandidaten, keine Inzidenzprognose. Mehr dazu weiter unten.
Wo die Hotspots liegen
Das Bild pro Allel auf VH ist flach: DRB1*0101 führt mit 46 Bindern, DRB1*1101 und DRB1*1501 folgen mit 29, und die mittleren Scores reichen nur von 1,554 bis 1,866. Kein Allel ist ein dramatischer Ausreißer, was dagegen spricht, dass die Epitope auf wenige HLA-Allele beschränkt sind.
Die stärksten zusammengeführten Regionen auf VH, die alle an alle acht Allele binden:
- Positionen 1 bis 12
VQLVESGGGLVQ, Score 9,0 - Positionen 67 bis 75
FTISADTSK, Score 9,0 - Positionen 69 bis 77
ISADTSKNT, Score 8,0 - Positionen 85 bis 94
LRAEDTAVYY, Score 8,0
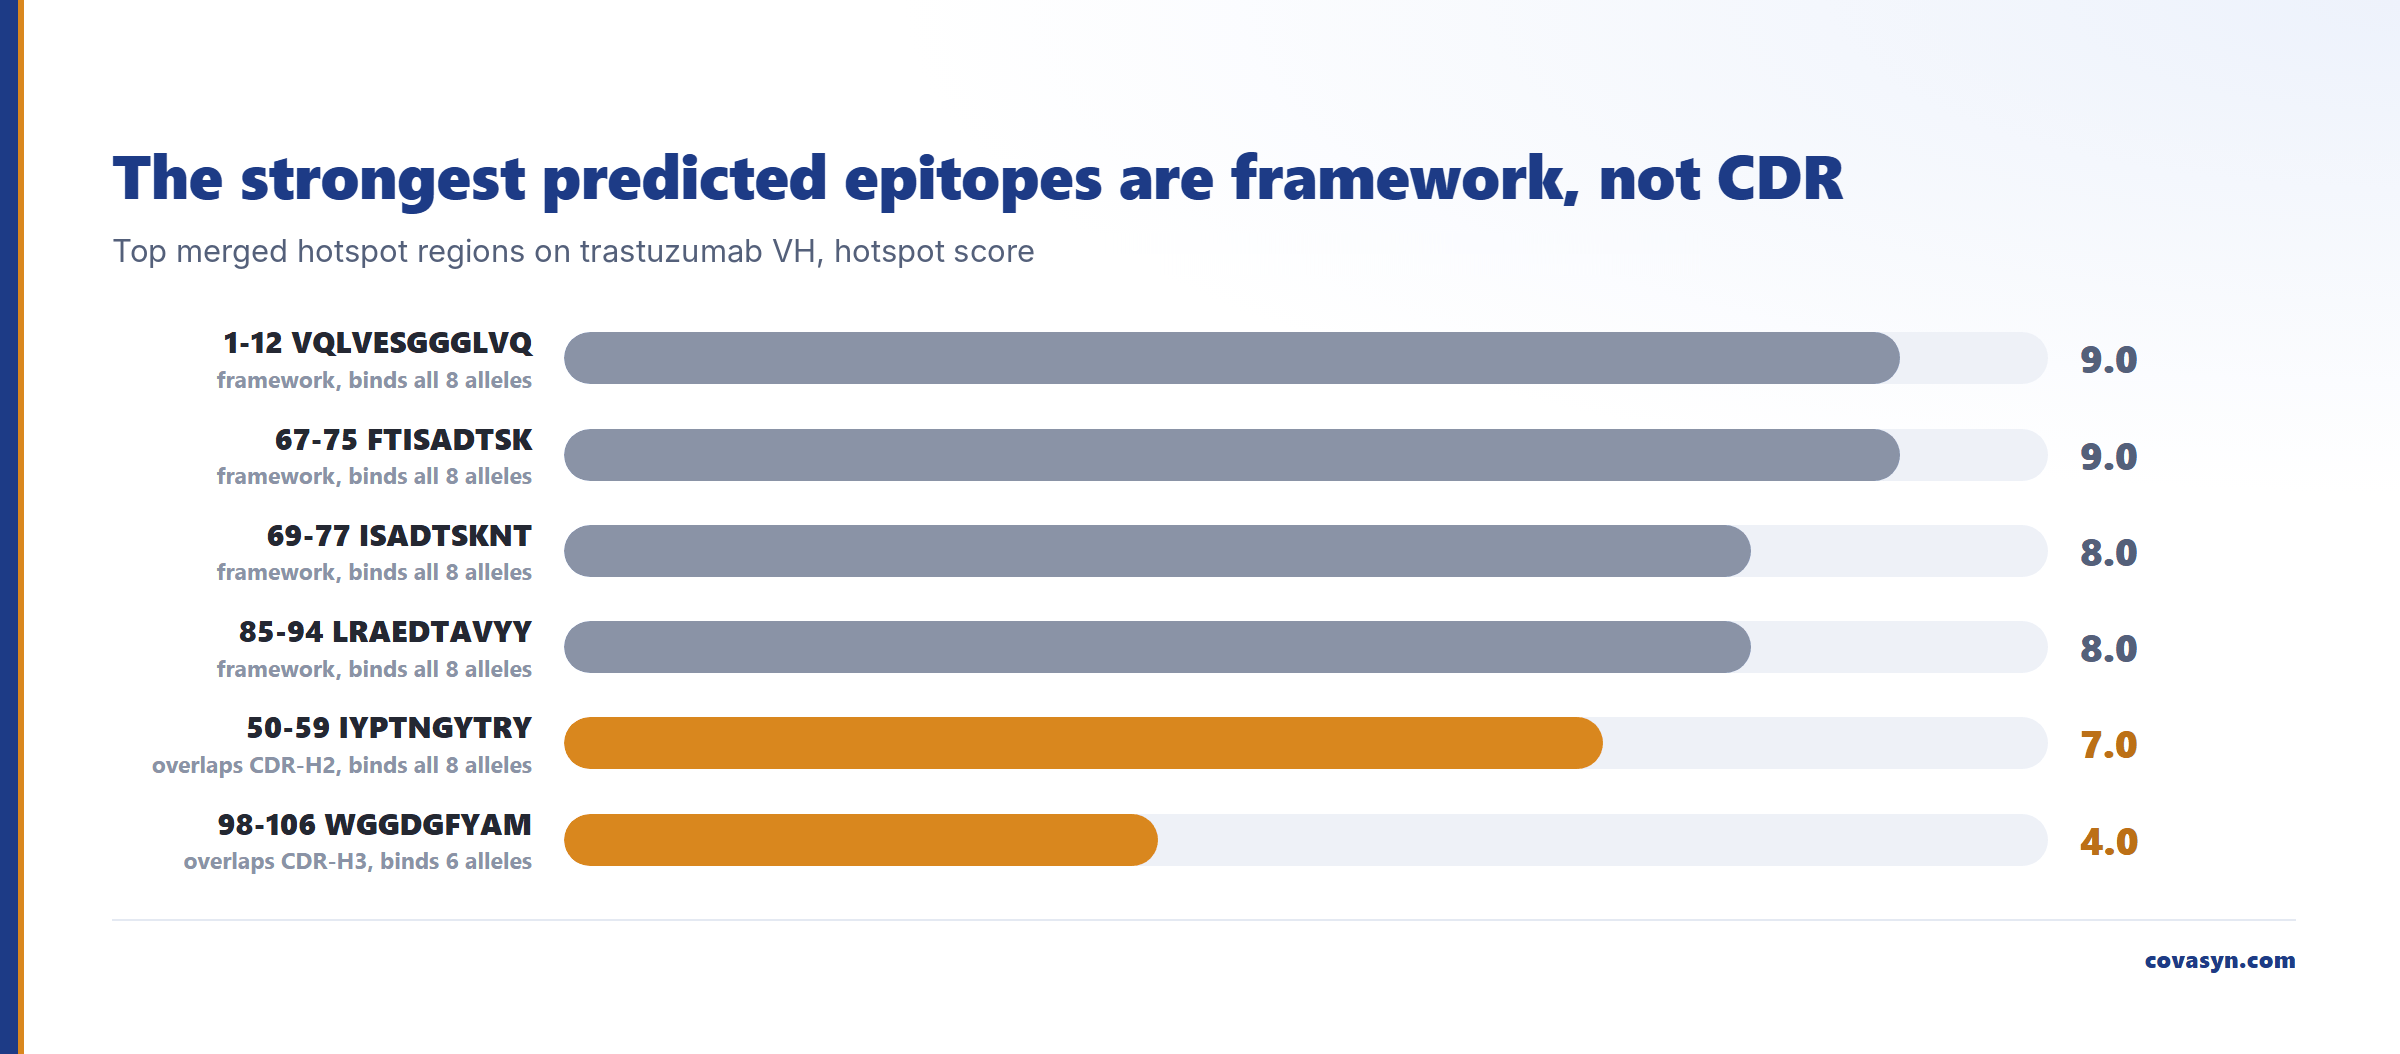
Jeder dieser Treffer liegt im Framework, nicht in einer CDR. Das ist die praktisch wichtige Beobachtung, und sie wirkt in beide Richtungen. Framework-Hotspots, die in keimbahnabgeleiteten Abschnitten liegen, sind mit dem eigenen Antikörperrepertoire des Patienten geteilt, sodass zentrale und periphere Toleranz die Reaktion unterdrücken sollten. Eine reine Bindungsmatrix hat jedoch keinen Toleranzfilter und markiert sie trotzdem. Behandeln Sie Keimbahn-Framework-Treffer als niedrige Priorität, bis Sie sie gegen die nächstliegende menschliche Keimbahnsequenz geprüft haben.
Die CDR-nahen Treffer sind diejenigen, die Aufmerksamkeit verdienen: Die Positionen 50 bis 59 IYPTNGYTRY (Score 7,0, alle acht Allele) überlappen mit CDR-H2, die Positionen 98 bis 106 WGGDGFYAM (Score 4,0, sechs Allele) mit CDR-H3. Sie sind nicht keimbahnkodiert, sondern stammen aus der Maus und sind daher nicht durch Toleranz abgedeckt.
Die Deimmunisierungsvorschläge und ihr Haken
Die Auswertung lieferte acht Punktmutationen für VH, alle derselben Art: konservative Substitutionen an den dem T-Zell-Rezeptor zugewandten P2-Positionen mit einer prognostizierten Bindungsreduktion von jeweils +1,0 Score-Einheit.
| Position | Original | Vorgeschlagen | Liegt in |
|---|---|---|---|
| 22 | A | S | Framework 1 |
| 23 | A | S | Framework 1 |
| 57 | T | S | CDR-H2 |
| 60 | A | S | CDR-H2 |
| 68 | T | S | Framework 3 |
| 73 | T | S | Framework 3 |
| 87 | A | S | Framework 3 |
| 105 | A | S | CDR-H3-Region |
Lesen Sie die rechte Spalte genau. Die Positionen 57, 60 und 105 liegen innerhalb oder direkt neben CDRs. CDR-H2 RIYPTNGYTRYADSVK und CDR-H3 WGGDGFYAMDY von Trastuzumab wurden über eine Antikörperannotation nach Kabat-Nummerierung bestätigt. Eine CDR zu mutieren, um den Epitop-Score zu senken, geht direkt zulasten der HER2-Affinität, und die Affinität wird hier nicht modelliert. Framework-Substitutionen (22, 23, 68, 73, 87) sind der risikoarme Ausgangspunkt; CDR-Substitutionen kommen nur auf die Liste, wenn Sie bereit sind, die Bindung erneut zu messen.
Der andere Haken: Eine „prognostizierte Bindungsreduktion von +1,0“ ist eine Verschiebung auf der Matrix-Skala der Auswertung. Es ist keine gemessene Verschiebung des IC50 der Peptid-MHC-Bindung und kein gemessener Rückgang der T-Zell-Proliferation.
Wie Sie das tatsächlich in einem Workflow einsetzen
1. Screenen Sie alle Kandidaten des Panels gemeinsam, mit demselben Allelsatz. Der Vergleich zwischen Kandidaten ist der verlässliche Teil. 2. Teilen Sie die Treffer auf in Keimbahn-Framework und nicht keimbahnkodierte Bereiche (CDR, Verknüpfungsstellen, konstruierte Linker, Fusionsübergänge). Priorisieren Sie die zweite Gruppe. 3. Prüfen Sie, ob sich Hotspots auf einem Allel häufen. Ein breites, flaches Allelprofil (wie oben bei Trastuzumab-VH) ist ein anderes Problem als eine Spitze bei einem einzelnen Allel. 4. Entwerfen Sie zuerst konservative Substitutionen außerhalb der CDRs, wiederholen Sie das Screening und bestätigen Sie, dass die Dichte tatsächlich sinkt. 5. Geben Sie die engere Auswahl in einen experimentellen Assay. Ein In-silico-Screening entscheidet, was Sie testen, nicht, ob es sicher ist.
Schwachstellen in der Sequenz treten selten allein auf. Für dieselbe Trastuzumab-Schwerkette wies die Developability-Bewertung 5 aggregationsanfällige Regionen, drei kritische NG-Desamidierungsstellen und vier exponierte Methionine aus, und die Viskositätsvorhersage lag bei 18,97 cP bei 150 mg/mL und pH 6. Aggregation und Immunogenität hängen in der Praxis zusammen, daher lohnt es sich, beide Auswertungen nebeneinander zu betrachten, bevor Sie sich auf eine Variante festlegen.
Ehrliche Grenzen: was dieses Screening nicht sagt
- Es ist eine positionsspezifische Bewertungsmatrix, kein trainiertes neuronales Modell. Sie nähert die Bindungspräferenz von MHC Klasse II an. Sie erreicht nicht die Genauigkeit von Verfahren der NetMHCIIpan-Klasse, und das behaupten wir auch nicht.
- Kein Toleranzmodell. Körpereigene und keimbahnabgeleitete Peptide werden genau wie fremde bewertet. Das überzeichnet das scheinbare Risiko für humanisierte und vollständig humane Frameworks.
- Kein Antigenprozessierungsmodell. Reale Epitope müssen die endosomale Proteolyse überstehen und um die Beladung konkurrieren. Bindungsaffinität allein überschätzt.
- Nur DRB1, acht Allele. Kein DP, kein DQ, kein DRB3/4/5. Die Populationsabdeckung ist unvollständig und zugunsten verbreiteter europäischer und ostasiatischer Allele verzerrt.
- Keine ADA-Inzidenzprognose. Es gibt keine Kalibrierung von Epitopdichte zu einem klinischen Prozentsatz, und das Trastuzumab-Beispiel zeigt, warum man keine ableiten sollte.
- Keine B-Zell-Epitope und keine Konformationsepitope, und nichts zu Aggregaten, Verunreinigungen, Dosis, Applikationsweg oder Population. Von dort stammt ein Großteil des beobachteten klinischen ADA-Signals.
- Scores sind intern und relativ. Nutzen Sie sie, um Kandidaten zu ordnen und eine Variante mit ihrem Ausgangsmolekül zu vergleichen. Melden Sie sie nicht als absolutes Risiko.
Die Bestätigungsarbeit, in die das mündet, bleibt unverändert: HLA-Peptid-Bindungsassays, MAPPs, um zu sehen, was tatsächlich präsentiert wird, und PBMC- oder T-Zell-Proliferationsassays auf der engeren Auswahl. Unsere Auswertung ist Triage, die Ihnen sagt, welche drei von dreißig Kandidaten diesen Aufwand verdienen.
Häufige Fragen
Was ist Immunogenitätsprognose für Antikörper?
Es ist ein sequenzbasiertes Screening auf T-Zell-Epitope: 9-Aminosäure-Fenster werden entlang der Antikörpersequenz geschoben und auf Bindung an MHC-Klasse-II-Allele bewertet, meist HLA-DRB1. Fenster, die stark über viele Allele hinweg binden, werden als Hotspots markiert. Das Ergebnis ordnet Kandidaten nach relativem Anti-Drug-Antikörper-Risiko und weist auf Reste für die Deimmunisierung hin. Er sagt keine klinische ADA-Inzidenz voraus.
Warum MHC-Klasse-II und 9-mere?
Persistente, hochaffine ADA-Reaktionen sind typischerweise CD4+-T-Zell-abhängig, sodass die Präsentation über MHC Klasse II der begrenzende Schritt ist, den Sie aus der Sequenz vorhersagen können. Die Bindungsfurche von MHC Klasse II ist an beiden Enden offen und nimmt einen Kern aus neun Resten auf, mit Ankertaschen bei P1, P4, P6 und P9. Die Bewertung jedes 9-mer-Fensters deckt daher alle möglichen Bindungsregister der Sequenz ab.
Was bedeutet eine Epitopdichte von 0,39?
Es ist der Anteil der gescannten 9-mer-Fenster, die als prognostizierte Binder markiert wurden. Bei Trastuzumab-VH ergab die Auswertung 0,3929 über 112 Fenster, klassifiziert als „moderat“. Es ist eine relative Metrik zum Vergleich von Kandidaten oder zum Vergleich einer Variante mit ihrem Ausgangsmolekül. Es gibt keine publizierte Kalibrierung von Epitopdichte zu einem Prozentsatz von Patienten, die ADA entwickeln werden.
Kann ich einfach jedes vorhergesagte Epitop mutieren?
Nein. Viele Hotspots liegen im Keimbahn-Framework, wo Toleranz eine Reaktion wahrscheinlich unterdrückt und eine Mutation nur Risiko schafft. Andere liegen in CDRs, wo eine Substitution direkt zulasten der Zielaffinität geht: Bei Trastuzumab-VH liegen drei der acht vorgeschlagenen Mutationen in oder neben CDRs. Beginnen Sie mit konservativen Substitutionen im Framework außerhalb des Paratops, screenen Sie erneut und messen Sie die Bindung bei allem CDR-Nahen neu.
Wie genau ist In-silico-Immunogenitätsprognose?
Matrixbasiertes MHC-II-Screening ist eine Triage, kein validierter Assay. Es hat kein Toleranzmodell und kein Modell der Antigenprozessierung und deckt nur acht HLA-DRB1-Allele ab, sodass es das Risiko für humanisierte Frameworks überschätzt und Treiber jenseits der T-Zell-Antwort wie Aggregate und Verunreinigungen übersieht. Nutzen Sie es zum Ordnen der Kandidaten und zur Steuerung des Proteindesigns und bestätigen Sie die engere Auswahl anschließend mit MAPPs oder T-Zell-Proliferationsassays.
Wann im Workflow sollte das laufen?
Vor der Auswahl des Leitkandidaten, zusammen mit der Developability-Bewertung. Das Screening kostet Sekunden pro Sequenz; screenen Sie also das ganze Panel, nicht nur den verbliebenen Kandidaten. Sein Wert liegt darin, Kandidaten auszuschließen, solange ein Wechsel noch günstig ist. Sobald eine Zelllinie und ein toxikologisches Paket vorliegen, bedeutet ein Immunogenitätsbefund ein neues Molekül.
Weiterführende Artikel
Gerechnet mit CovaSyn
Die Zahlen in diesem Artikel stammen aus unseren Werkzeugen.
- Antikörper, Peptide, mRNA, siRNA, ADCs.