

Co-Folding erzeugt inzwischen Protein-Ligand-Komplexe, die so gut aussehen wie eine Kristallstruktur, und man ersetzt damit still und leise das Docking. Das ist meist der falsche Tausch, denn die beiden Methoden beantworten nicht dieselbe Frage. Co-Folding fragt: „Existiert dieser Komplex, und wo?“ Docking fragt: „Welche dieser 200 Liganden sitzen am besten in dieser Tasche?“ Wenn Sie das eine nutzen, um die Frage des anderen zu beantworten, bekommen Sie eine selbstsicher aussehende Zahl, die nichts bedeutet.
Die Kurzfassung
| Co-Folding | Docking | |
|---|---|---|
| Eingabe | Sequenz plus Liganden-SMILES. Keine Struktur nötig. | Eine Rezeptorstruktur plus Liganden. |
| Rezeptor | Wird zusammen mit dem Liganden vorhergesagt, kann sich also anpassen. | Fixiert, meist starr, aus PDB oder einem Modell. |
| Ausgabe | Ein Komplex plus Konfidenz-Scores (pLDDT, pTM, ipTM). | Posen in einer Rangfolge plus ein Scoring-Funktion-Wert in kcal/mol plus Kontakte. |
| Über Liganden hinweg vergleichbar? | Kaum. ipTM ist eine Konfidenz, keine Energie. | Ja, innerhalb eines Rezeptors und eines Protokolls. |
| Durchsatz | Aufwendig pro Komplex. | Günstig genug für eine Bibliothek. |
| Beste Frage | „Gibt es einen echten Bindungsmodus, und wo liegt die Tasche?“ | „Bringen Sie diese Analoga in dieser Tasche in eine Rangfolge.“ |
Was ipTM tatsächlich ist
ipTM ist der Interface Predicted TM-Score: die eigene Einschätzung des Modells, wie genau es die beiden Entitäten relativ zueinander platziert hat, auf einer Skala von 0 bis 1. Es ist eine selbst eingeschätzte Konfidenz, keine Energie, kein Kd. Ein hoher ipTM bedeutet, dass das Modell der von ihm gezeichneten Interface-Geometrie glaubt. Er sagt nichts darüber, wie fest der Ligand bindet.
Faustregeln aus der AlphaFold-Familie-Literatur, die wir in der Praxis anwenden: oberhalb von etwa 0,8 lohnt sich meist ein Blick auf das Interface, unterhalb von etwa 0,6 sollten Sie annehmen, dass die Platzierung falsch ist. Dazwischen schauen Sie sich die Struktur selbst an.
pLDDT ist die Zahl, die man damit verwechselt. pLDDT ist die lokale Konfidenz pro Rest für den Fold. Sie können einen exzellenten pLDDT und einen nutzlosen ipTM gleichzeitig haben: ein gut gefaltetes Protein mit dem Liganden an der falschen Stelle.
Was ein Docking-Score tatsächlich ist
Ein Docking-Score ist die Ausgabe einer empirischen oder wissensbasierten Scoring-Funktion, ausgewertet auf einer Pose. Er wird in kcal/mol angegeben, weil er gegen freie Bindungsenergien gefittet ist, ist aber keine gemessene freie Energie und korreliert nur locker mit der Potenz. Sein Wert ist vergleichend: innerhalb eines Rezeptors, einer Box, eines Protokolls trennt er plausible Binder von unplausiblen. Über Targets oder Protokolle hinweg ist er nicht vergleichbar.
Er trägt auch seine Annahmen mit sich. Die meisten schnellen Scoring-Funktionen modellieren nur nichtkovalente Wechselwirkungen. Bildet Ihr Ligand eine kovalente Bindung, unterschätzt der Score die wahre Affinität, mitunter deutlich.
Beispiel im Detail: KRAS G12C
Co-Folding.
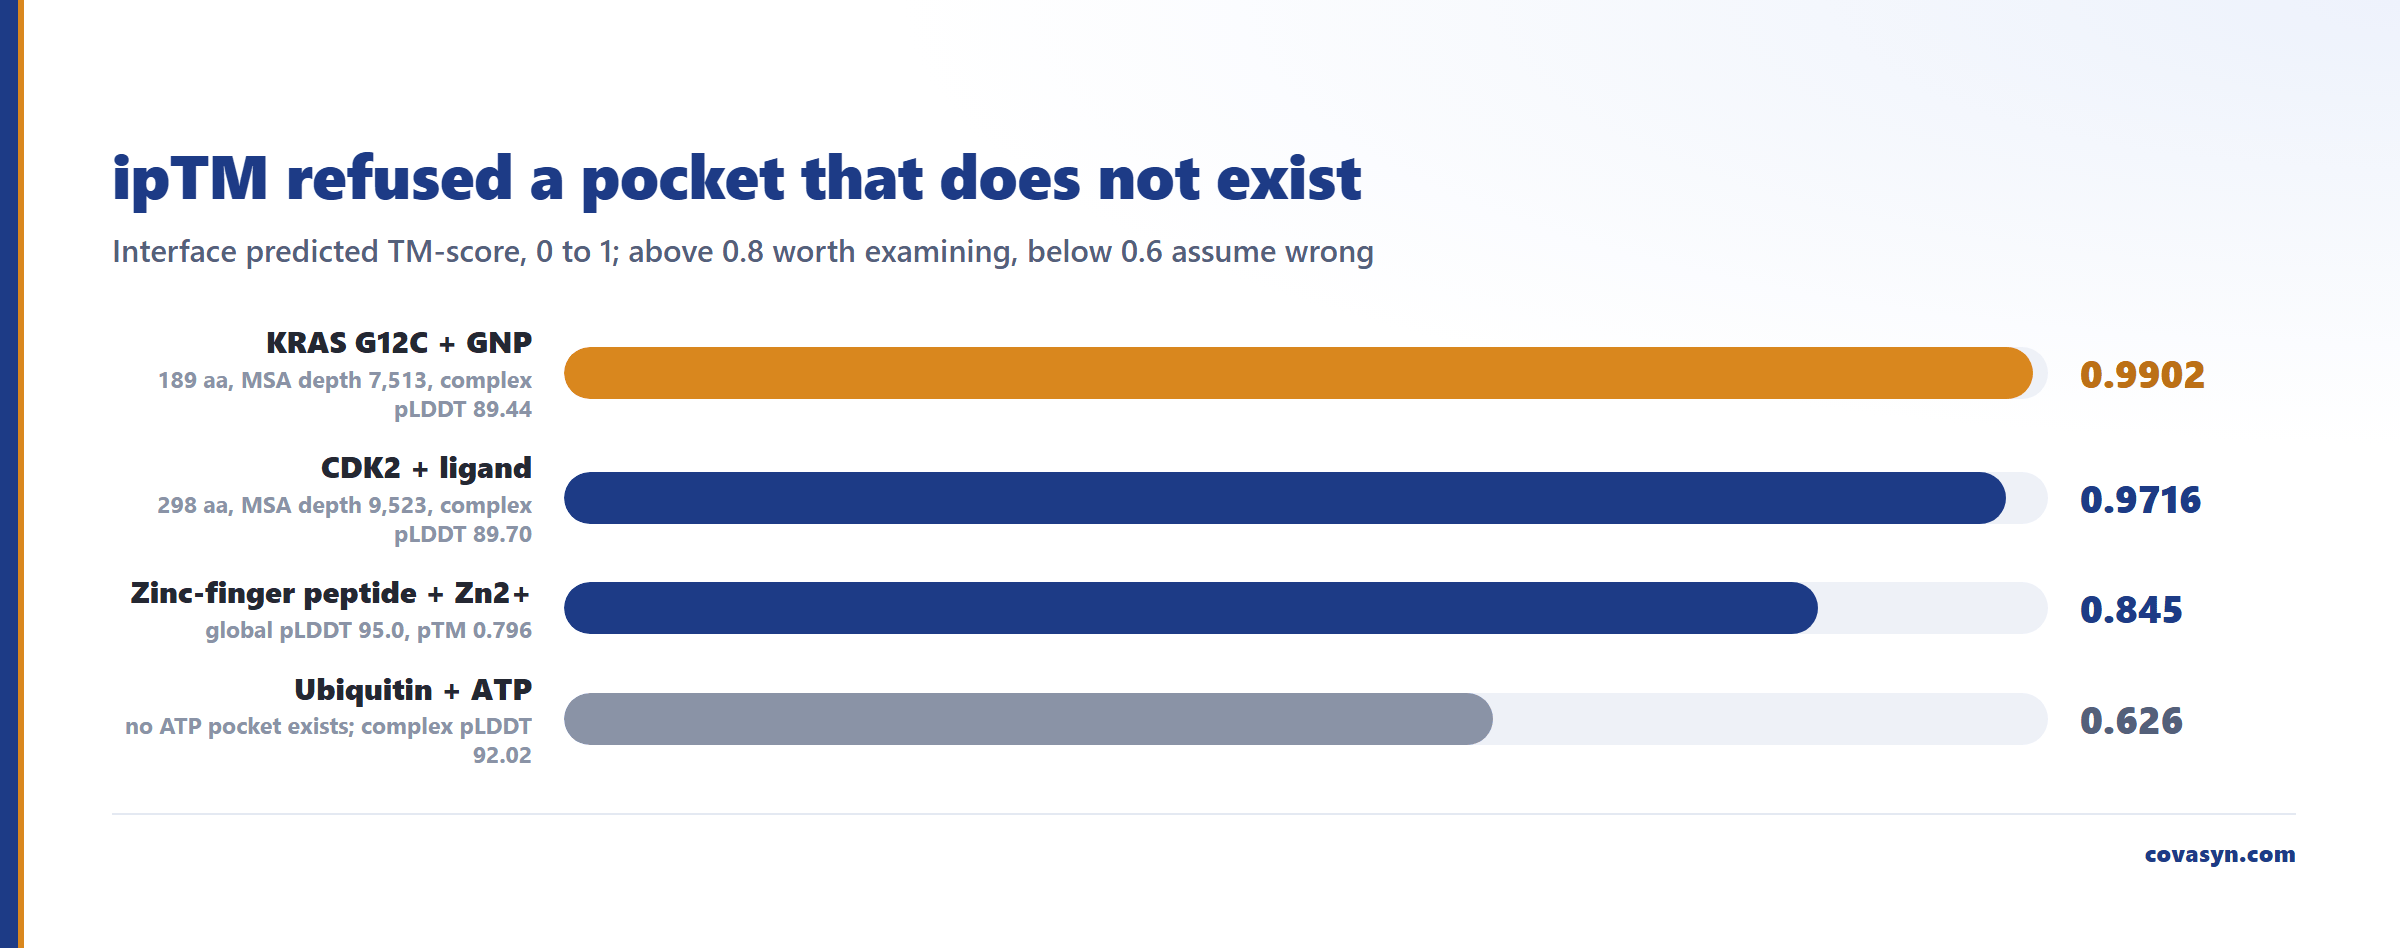
Unsere Co-Folding-Auswertung faltete das 189-Rest-KRAS-G12C-Konstrukt zusammen mit dem Nukleotid-Analogon GNP. Ergebnis: Komplex-pLDDT 89,44, ipTM 0,9902. Aus derselben Messreihe lieferte CDK2 (298 aa) Komplex-pLDDT 89,70 und ipTM 0,9716. Die entsprechenden Monomer-Folds erzielten einen mittleren pLDDT von 94,61 (KRAS G12C) und 94,79 (CDK2).
Das bringt Ihnen: einen Komplex, den Sie vorher nicht hatten, allein aus der Sequenz, mit lokalisierter Tasche. Das ist die Eingabe für den nächsten Schritt, nicht die Antwort.
Docking.
Anschließend wurde Sotorasib (PubChem CID 137278711, C30H30F2N6O3, MW 560,6, InChIKey NXQKSXLFSAEQCZ-SFHVURJKSA-N) in KRAS G12C gedockt. Bester Score −10,35 kcal/mol, eingeordnet als sehr stark, mit 61 Interaktionen, Kontakte zu Gly24, Ala25, Gly74 und Gln75 in der Switch-II-Tasche.
Zwei Einschränkungen hängen direkt an diesen Zahlen, und beide verändern, wie Sie sie lesen sollten:
- Der Rezeptor war die hinterlegte Kristallstruktur 6OIM, nicht das co-gefaltete Modell. Das sind also Co-Folding und Docking nebeneinander am selben Target, keine durchgängig verkettete Übergabe. Wir sagen das explizit, statt eine Pipeline zu suggerieren, die hier nicht gelaufen ist.
- Der Score ist nichtkovalent. Sotorasib ist ein kovalenter KRAS-G12C-Inhibitor: sein Acrylamid reagiert mit Cys12. Die Scoring-Funktion modelliert diese Bindung nicht, sodass −10,35 kcal/mol nur den reversiblen Erkennungsschritt beschreibt und die wahre Potenz unterschätzt. Es ist eine Heuristik für eine Rangfolge, keine Affinität.
Zusammen ergeben die beiden ein kohärentes Bild: Co-Folding sagt, die Switch-II-Komplexgeometrie ist mit hoher Konfidenz vorhergesagt (ipTM 0,99); Docking sagt, der Ligand bildet in derselben Tasche ein dichtes, chemisch sinnvolles Kontaktmuster (61 Interaktionen, Switch-II-Reste). Keine der beiden Zahlen ist eine Potenz-Vorhersage.
Die nützlichste Zahl, die wir gemessen haben, war die niedrige
Im selben Durchlauf lieferte mit ATP co-gefaltetes Ubiquitin ipTM 0,626, gegenüber einem Monomer-Fold-pLDDT von 97,19 und einem Komplex-pLDDT von 92,02.
Ubiquitin hat keine ATP-Tasche. Der Test war konstruktionsbedingt chemisch bedeutungslos. Das Modell hat zu Recht die Konfidenz für ein nicht existierendes Interface verweigert, während es das Protein weiterhin wunderbar faltete. Genau dieses Verhalten wollen Sie von einem Konfidenz-Score, und das ist der Grund, ipTM getrennt von pLDDT zu lesen, statt einer einzigen globalen Zahl zu vertrauen. Ein Co-Fold mit hohem pLDDT und niedrigem ipTM sagt Ihnen: Das Protein ist in Ordnung, die Bindung ist nicht belegt. Das ist ein Ergebnis, kein Fehlschlag.
Welches nutzen Sie
- Gar keine Struktur für das Target vorhanden. Co-Folding. Sie können nicht in einen Rezeptor docken, den Sie nicht haben.
- Sie wollen wissen, ob eine Ligandenklasse überhaupt bindet, und wo. Co-Folding. ipTM plus die vorhergesagte Tasche ist die Antwortform, die Sie brauchen.
- Ein Rezeptor und 50 bis 5.000 Analoga, die in eine Rangfolge sollen. Docking. Co-Folding liefert keine über Liganden hinweg vergleichbare Größe, und die Kosten pro Komplex summieren sich.
- Induced Fit spielt eine Rolle, oder die Apo-Tasche ist geschlossen. Co-Folding: Der Rezeptor wird mit anwesendem Liganden vorhergesagt. Starres Docking in eine Apo-Struktur wird den echten Binder verwerfen.
- Der Ligand ist kovalent. Nutzen Sie beide für Geometrie und Kontakte, holen Sie sich dann ein kovalentes Protokoll oder Labordaten, bevor Sie irgendetwas in eine Rangfolge bringen.
- Ein Metall oder Ion ist Teil der Stelle. Co-Folding kann das: ein Zinkfinger-Peptid plus Zn2+ lieferte einen globalen pLDDT von 95,0, pTM 0,796 und ipTM 0,845.
Der Aufwand, den Sie einplanen sollten
Co-Folding ist aufwendig, und der Aufwand verteilt sich ungleich. Der erste Komplex an einer neuen Target-Sequenz ist deutlich teurer als jeder weitere Komplex an derselben Sequenz, weil die Vorarbeit auf der Sequenz nur einmal anfällt. Praktische Konsequenz: Ein Panel aus einem Protein mal N Liganden amortisiert diese Vorarbeit; ein Panel über viele verschiedene Proteine tut das nicht. Für eine Ligandenserie an einem Target ist Co-Folding damit tragfähig, für ein Screening über viele Targets nicht.
Was Ihnen keine der beiden Methoden sagt
- Affinität. ipTM ist eine geometrische Konfidenz, ein Docking-Score eine gefittete Heuristik. Keines von beiden ist ein Kd, ein IC50 oder eine freie Energie, die Sie in einen Bericht schreiben können.
- Selektivität. Beide sind Einzeltarget-Berechnungen. Off-Target-Risiko braucht eine eigene Bewertung.
- Kovalente Chemie. Warhead-Reaktivität, Verweildauer und die kovalente Bindung selbst liegen außerhalb beider Scoring-Modelle.
- Protein-Protein-Komplexe, in unserem aktuellen Aufbau. Unsere Vorarbeit deckt genau eine Proteinkette ab; ein Protein-plus-Protein-Co-Fold läuft also ohne gepaartes Alignment und muss so gelesen werden. Berichte im AlphaFold3-Issue-Tracker zeigen, dass ein falsch gepaartes Alignment den ipTM vom Bereich 0,5 bis 0,8 auf 0,11 bis 0,14 einbrechen lassen kann, schlechter als gar keines.
- Physikalische Plausibilität einer Pose. Die PoseBusters-Arbeit (Buttenschoen et al., 2024) zeigte, dass Deep-Learning-Ligandenposen häufig grundlegende physikalische Gültigkeitsprüfungen nicht bestehen, selbst wenn sie überzeugend aussehen. Prüfen Sie Geometrie und sterische Überlappungen, bevor Sie gegen eine co-gefaltete Pose designen.
- Alles, was ein Experiment ersetzt. Das ist Triage: Sie sagt Ihnen, welche Ideen Laborzeit verdienen.
Häufige Fragen
Was ist der Unterschied zwischen Co-Folding und Docking?
Docking platziert einen Liganden in eine fixierte, bereits vorhandene Rezeptorstruktur und bewertet die Pose mit einer gefitteten Scoring-Funktion, was einen Wert in kcal/mol ergibt, der Liganden gegeneinander in eine Rangfolge bringt. Co-Folding sagt Protein und Ligand gemeinsam aus der Sequenz vorher, sodass keine Rezeptorstruktur nötig ist und sich das Protein an den Liganden anpassen kann. Docking beantwortet: „Welcher Ligand steht in der Rangfolge oben?“ Co-Folding beantwortet: „Existiert dieser Komplex, und wo?“
Was bedeutet ipTM, und was ist ein guter Wert?
ipTM ist der Interface Predicted TM-Score: die selbst eingeschätzte Konfidenz eines Modells, wie genau es zwei Entitäten relativ zueinander positioniert hat, auf einer Skala von 0 bis 1. In der gängigen Praxis lohnt sich oberhalb von etwa 0,8 ein genauerer Blick, unterhalb von etwa 0,6 deutet es auf eine falsche Platzierung hin. Es ist eine Konfidenz in die Geometrie, keine Bindungsenergie. Ein hoher ipTM bedeutet nicht, dass ein Ligand fest bindet.
Kann ipTM einen Docking-Score bei der Rangfolge von Verbindungen ersetzen?
Nein. ipTM ist eine Konfidenz, keine Energie, und variiert über eine kongenere Serie nicht auf eine Weise, die der Potenz folgt. Docking-Scores sind innerhalb eines Rezeptors und eines Protokolls vergleichbar, und genau das braucht eine Rangfolge. Nutzen Sie Co-Folding, um zu belegen, dass ein Bindungsmodus existiert und wo die Tasche liegt, und docken Sie dann die Serie in einen konsistenten Rezeptor, um sie in eine Rangfolge zu bringen.
Ist ein Docking-Score von −10,35 kcal/mol eine Bindungsaffinität?
Nein. Ein Docking-Score ist ein gefitteter Scoring-Funktion-Wert, angegeben in kcal/mol; er korreliert nur locker mit der gemessenen Affinität und ist keine freie Energie. In unserem KRAS-G12C-Beispiel ist der Wert von −10,35 kcal/mol zudem ein nichtkovalenter Score, ignoriert also die kovalente Bindung, die Sotorasib mit Cys12 eingeht, und unterschätzt die reale Potenz. Behandeln Sie ihn als Heuristik für eine Rangfolge.
Sollte ich in eine co-gefaltete Struktur oder eine Kristallstruktur docken?
Nutzen Sie die Kristallstruktur, wenn für Ihr Konstrukt und Ihren Zustand eine gute vorliegt. Co-gefaltete oder vorhergesagte Rezeptoren sind die richtige Wahl, wenn keine experimentelle Struktur existiert, wenn der relevante Konformationszustand nicht hinterlegt ist oder wenn Induced Fit eine Rolle spielt. In unserem KRAS-G12C-Beispiel nutzte das Docking die hinterlegte 6OIM und nicht das co-gefaltete Modell.
Wie aufwendig ist ein Co-Fold?
Der erste Komplex an einer neuen Proteinsequenz ist deutlich aufwendiger als jeder weitere an derselben Sequenz, weil die Vorarbeit auf der Sequenz nur einmal anfällt. Für eine Ligandenserie an einem Target verteilt sich dieser Aufwand also auf viele Komplexe, für ein Screening über viele verschiedene Targets nicht.
Weiterführende Artikel
Gerechnet mit CovaSyn
Die Zahlen in diesem Artikel stammen aus unseren Werkzeugen.
- Protein-Folding und Strukturvorhersage.
- Molekulares Docking, Bindungsenergie.