

Sie haben einen Peak bei 0,19 Flächenprozent, der in der vorherigen Charge nicht da war. ICH Q3A(R2) verlangt, dass alles oberhalb von 0,10 % identifiziert wird, sodass „unbekannt bei RRT 1,12“ ohne dokumentierte Identifizierungsversuche nicht reicht. Sie haben eine akkurate Masse und ein MS/MS-Spektrum, aber keinen Referenzstandard. Das ist der Workflow, der Sie von diesem Spektrum zu einer vertretbaren Strukturhypothese bringt, und die Punkte, an denen er nicht mehr weiterhilft.
Die Reihenfolge, in der die Arbeit tatsächlich abläuft
1. Formel zuerst. Akkurate Masse plus Isotopenmuster grenzen die Elementzusammensetzung ein. Nichts danach ist vertrauenswürdig, wenn die Formel falsch ist. 2. RDBE und das Delta zur Ausgangssubstanz. Der Sättigungsgrad sagt Ihnen, ob ein Atom hinzugefügt oder ein Ring geschlossen wurde. 3. Fragmentlogik. MS/MS sagt Ihnen, welcher Teil des Moleküls sich verändert hat. 4. Bibliothekssuche. Schnell, wenn sie funktioniert, uninformativ, wenn die Verbindung nicht in der Bibliothek ist. 5. Bestätigung. Referenzstandard, orthogonale Daten oder Synthese. Diesen Schritt übernimmt keine Software.
Schritte 1 bis 4 sind Stunden Arbeit, die sich auf Minuten komprimieren lassen. Schritt 5 dauert weiterhin Wochen.
Das durchgerechnete Beispiel
Ausgangswirkstoff: Propranolol, [M+H]+ 260,1645. Der neue Peak hat [M+H]+ 276,1594 auf einem Q-TOF, kalibriert auf besser als 3 ppm. Das Delta zur Ausgangssubstanz beträgt +15,9949, die klassische Sauerstoffaddition.
Ein Hinweis zur Herkunft vor den Zahlen: Die MS/MS-Peakliste unten ist konstruiert aus publiziertem Fragmentierungsverhalten von Betablockern, nicht an einem Instrument aufgenommen. Jedes zitierte Ergebnis stammt aus einer echten Auswertung durch CovaSyn. Die Peakliste ist die Eingabe; die Ergebnisse sind nicht simuliert.
Ausgewertete Peakliste (m/z, relative Intensität): 276,1594 (100), 258,1489 (25), 199,0754 (40), 183,0804 (10), 157,0648 (15), 116,1070 (80), 98,0964 (30), 74,0600 (20).
Schritt 1: Formel aus akkurater Masse
Die Formelsuche für [M+H]+ bei 5 ppm Toleranz lieferte drei Kandidaten, nach Plausibilität geordnet:
| Formel | Massenfehler (ppm) | RDBE |
|---|---|---|
| C16H21NO3 | 0,075 | 7,0 |
| C9H21N7OS | 2,56 | 3,0 |
| C10H22N5O2P | 3,68 | 3,0 |
Die zweitplatzierte Formel liegt nur 2,5 ppm entfernt, aber sieben Stickstoffe und ein Schwefel auf 275 Da sind für ein niedermolekulares Abbauprodukt unplausibel. Publizierte Plausibilitätsregeln wie die Senior-Valenzregeln und die Heuristiken von Kind und Fiehn helfen, solche Formeln früh zurückzustufen.
Ihre Massentoleranz entscheidet alles.
Dieselbe Suche bei 20 ppm liefert zehn statt drei Kandidaten, mit RDBE von 2 bis 8. Ist Ihr Instrument nicht routinemäßig innerhalb von 5 ppm, ist die Formelbestimmung für Sie kein gelöstes Problem.
Schritt 2: Das Isotopenmuster schließt die Alternativen aus
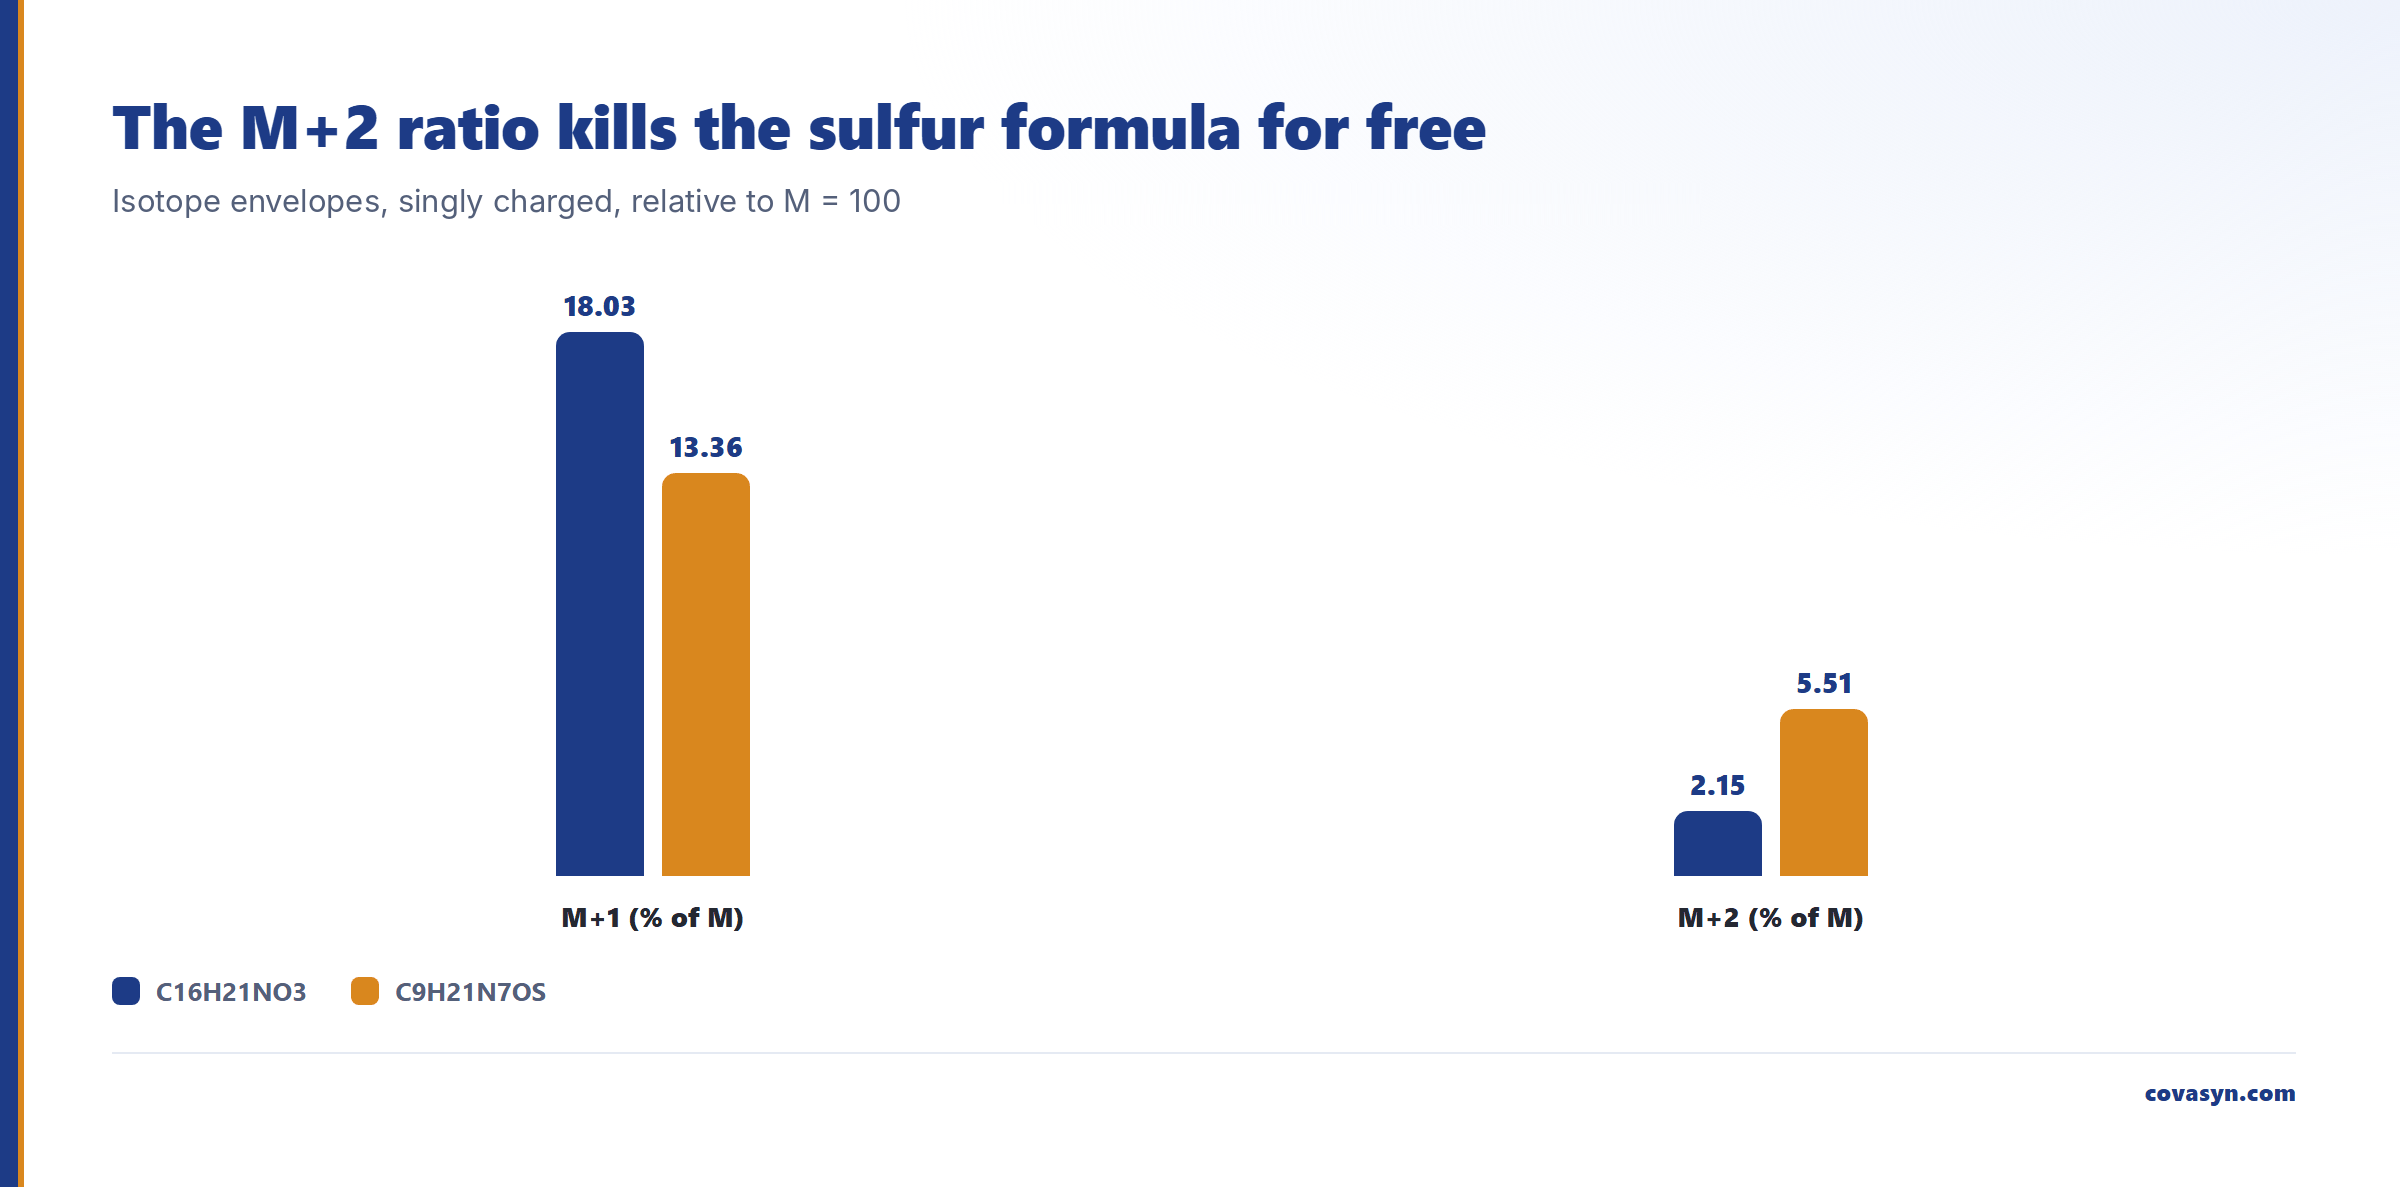
Akkurate Masse allein unterscheidet nicht zwischen CHNO und CHNOS. Die Isotopenhülle schon. Die berechneten Isotopenmuster der beiden führenden Kandidaten, einfach geladen:
| Formel | M | M+1 | M+2 |
|---|---|---|---|
| C16H21NO3 | 100,0 | 18,03 | 2,15 |
| C9H21N7OS | 100,0 | 13,36 | 5,51 |
Das M+1-Verhältnis zählt Kohlenstoffe (rund 1,1 % pro Kohlenstoff), und das M+2 bei 5,51 % ist die Schwefelsignatur. Liegt Ihr gemessenes M+2 bei etwa 2 %, ist die schwefelhaltige Formel ohne weitere Arbeit erledigt. Diese Prüfung kostet nichts und ist das Ertragreichste, was Sie mit einem bereits aufgenommenen Full-Scan-Spektrum tun können.
Schritt 3: RDBE sagt Ihnen, welche Art von Veränderung stattgefunden hat
RDBE berechnet sich als 1 + C - (H + Cl + Br + F)/2 + N/2 + P/2. Für C16H21NO3 ergibt das 7,0. Propranolol selbst (C16H21NO2) hat ebenfalls RDBE 7.
Dieser einzelne Vergleich ist aufschlussreich. Die Verunreinigung hat einen Sauerstoff gewonnen und keinen Sättigungsgrad. Also:
- Eine Hydroxylierung (aromatisch oder aliphatisch) passt. RDBE unverändert.
- Ein N-Oxid oder Hydroxylamin passt. RDBE unverändert.
- Ein Keton aus der Oxidation des sekundären Alkohols passt nicht. Dieser Pfad verliert zwei Wasserstoffe, was ein Massendelta von −2,0157 und RDBE 8 ergibt.
- Ein neuer Ring passt ebenfalls nicht. RDBE würde steigen.
Sie haben eine Unbekannte mit +16 Da auf zwei Strukturfamilien eingegrenzt, bevor Sie das MS/MS überhaupt angerührt haben.
Schritt 4: Fragmentannotation, und warum die Trefferzahl die falsche Metrik ist
Die Fragmentannotation ordnet gemessene Peaks den Fragmenten einer Kandidatenstruktur zu, einschließlich gängiger neutraler Verluste. Für 4-Hydroxypropranolol (Ring-Hydroxylierung) bei 10 ppm wurden 8 von 8 Peaks annotiert, fünf davon mit einer expliziten Fragmentstruktur:
- 116,1070 →
CC(C)NCC(O)COminus H2O, einfache Spaltung - 98,0964 → dieselbe Seitenkette minus 2 H2O
- 74,0600 →
NCC(O)COminus H2O, gepaarte Spaltung - 157,0648 →
COc1ccc(O)c2ccccc12minus H2O - 183,0804 →
CC(O)COc1ccc(O)c2ccccc12minus 2 H2O
Jetzt der ehrliche Teil. Dieselbe Annotation gegen das N-Hydroxy-Isomer erklärte ebenfalls 8 von 8. Die Abdeckung unterschied die beiden Strukturen überhaupt nicht. Was sie unterschied, war der zugeordnete Spaltungsmechanismus:
| Peak | Ring-Hydroxy-Hypothese | N-Hydroxy-Hypothese |
|---|---|---|
| 74,0600 | gepaarte Spaltung minus H2O | einfache Spaltung minus CH4 |
| 157,0648 | einfache Spaltung minus H2O | einfache Spaltung minus CH3OH |
| 183,0804 | Struktur zugeordnet | nur Formel zugeordnet |
Methan aus einem Hydroxylamin zu verlieren, um bei 74,0600 zu landen, ist keine Fragmentierung, die jemand vor einem Prüfgremium verteidigen würde. Die Ring-Hydroxy-Hypothese erklärt dieselben Peaks nur mit Wasserverlusten bei einfachen Bindungsspaltungen. Lesen Sie den Mechanismus und den neutralen Verlust, nicht die Annotationszahl. Eine kombinatorische Annotation mit großzügigen neutralen Verlusten erklärt fast alles, wenn man sie lässt.
Der entscheidende Punkt ist der, den die Annotation impliziert: Das intakte Aminopropanol-Ion bei 116,1070 verlangt eine unveränderte Stickstoffseitenkette. Wäre der Sauerstoff an den Stickstoff gegangen, würde dieses Ion auf 132,1019 wandern. Ein Ion, eine Entscheidung.
Schritt 5: Bibliothekssuche, und ihre harte Grenze
Das Spektrum ist von brauchbarer Qualität (spektrale Entropie 2,6201, normalisierte Entropie 0,8734, Vorläuferion vorhanden). Die Bibliothekssuche lieferte 10 Kandidaten.
Rang 1 war Homatropin, C16H21NO3, spektrale Ähnlichkeit 0,7023, mit einem experimentellen Referenzspektrum. 4-Hydroxypropranolol kam auf Rang 6 zurück, spektrale Ähnlichkeit 0,0709, nur als Kandidat auf Formelebene statt aus einem experimentellen Bibliothekseintrag.
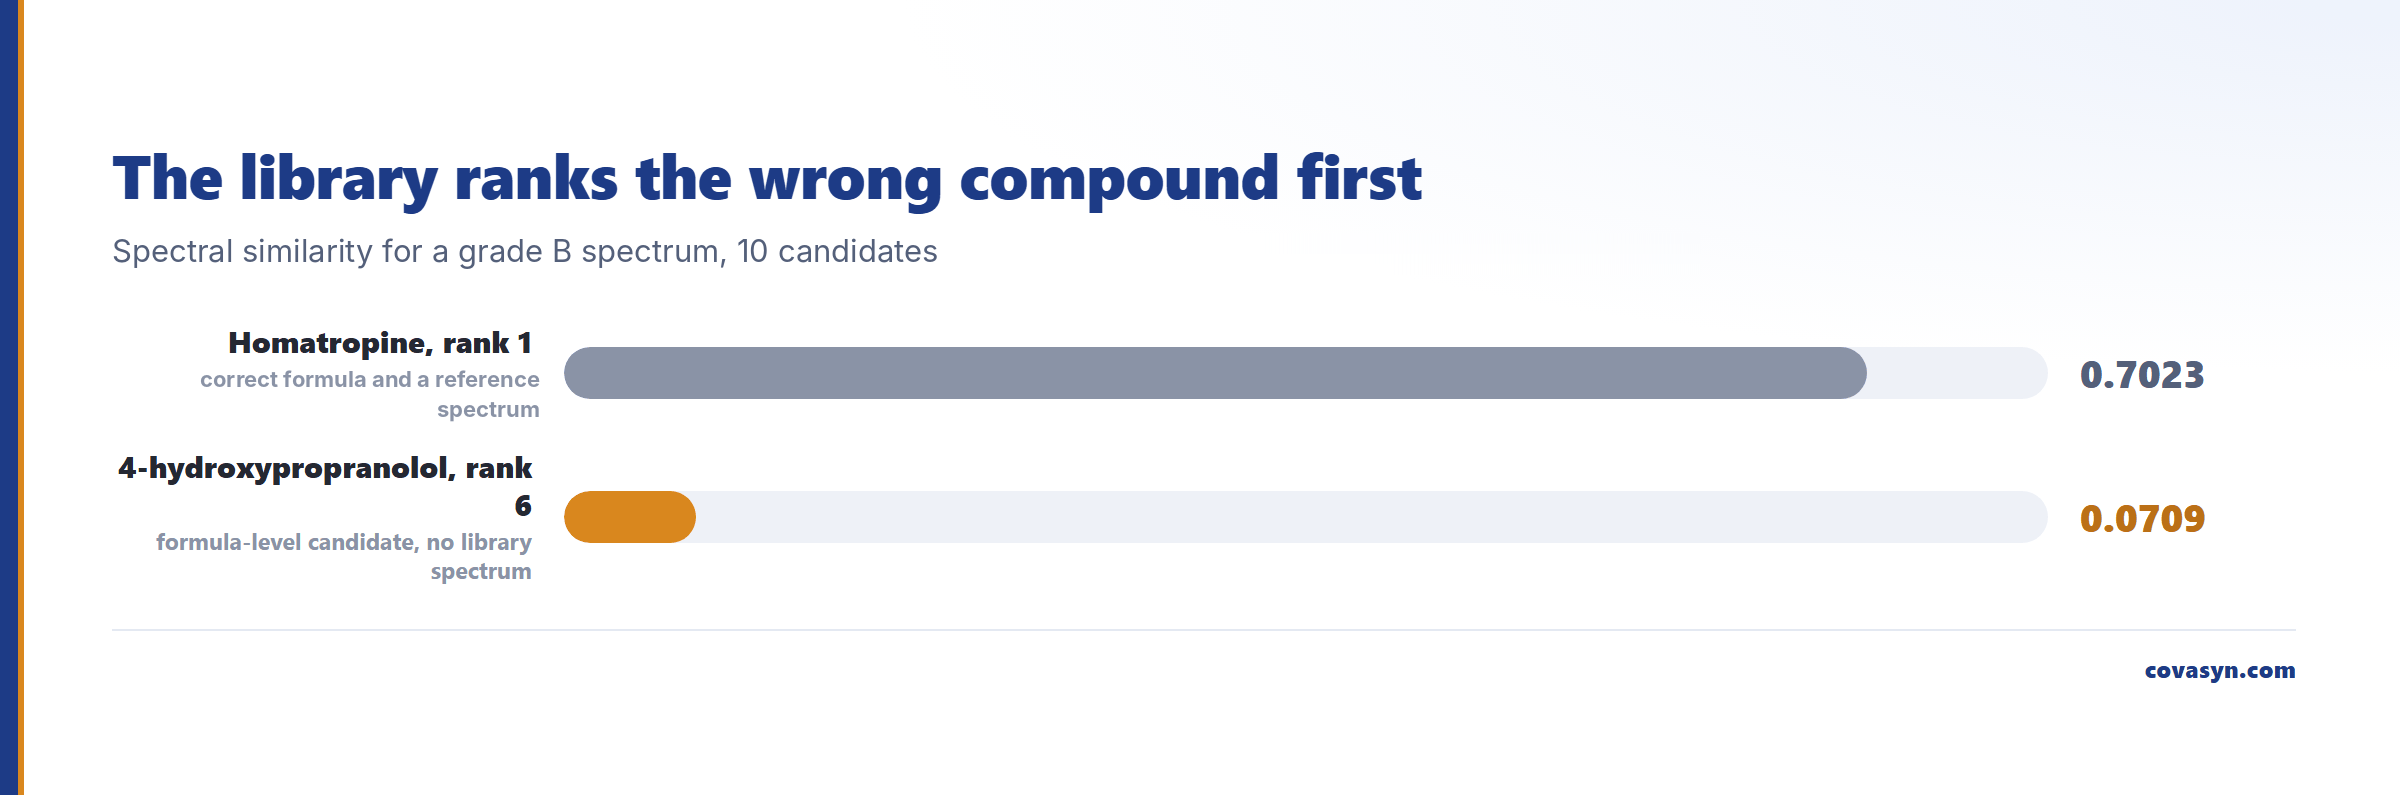
Diese Umkehrung ist die Lektion, kein Fehler. Das Bibliotheksranking wird von der Ähnlichkeit zu Spektren dominiert, die in der Bibliothek existieren. Homatropin ist eine Verbindung mit korrekter Formel und einem echten Referenzspektrum. 4-Hydroxypropranolol hatte kein experimentelles Spektrum zum Abgleich, konnte also nur als Kandidat auf Formelebene eintreten und erzielte beim Ähnlichkeitsterm nahezu null. Eine Verbindung ohne Bibliotheksspektrum kann keine Bibliothekssuche gewinnen, egal wie gut sie Ihre Fragmente erklärt. Verunreinigungen und Abbauprodukte sind genau die Verbindungen, die am unwahrscheinlichsten Bibliotheksspektren haben.
Noch ein Vorbehalt: Eine automatische Stoffklassen-Zuordnung (hier „Hydroxyverbindung“) ist ein grober Hinweis, keine Evidenz. Behandeln Sie sie entsprechend, und lesen Sie das Fehlen eines guten Treffers als Aussage über die Bibliothek, nicht über Ihre Probe.
Was das nicht zeigt
- Es identifiziert nichts. Das Ergebnis ist eine nach Rang geordnete Hypothese. Die Bestätigung braucht einen authentischen Referenzstandard mit passender Retentionszeit und MS/MS, oder NMR an isoliertem Material. Das ist bestenfalls etwa Schymanski-Level 3 (vorläufiger Kandidat).
- Es klärt keine Regiochemie. 4-Hydroxy- gegenüber 5-Hydroxy- gegenüber 7-Hydroxy-Propranolol sind auf dieser Evidenzbasis nicht zu unterscheiden. Chromatographie gegen Standards oder NMR klärt das.
- Es quantifiziert nicht. Flächenprozent ist nicht Massenprozent. Responsefaktoren für ein Abbauprodukt sind meist unbekannt und unterscheiden sich oft um mehr als das Doppelte von der Ausgangssubstanz.
- Es kennt Ihre Matrix nicht. Hilfsstoff-Addukte, In-Source-Fragmente und Dimere sehen alle wie Unbekannte aus. Schließen Sie das aus, bevor Sie mit der Strukturarbeit beginnen.
- Es kann eine nie gesehene Verbindung nicht sinnvoll einordnen. Siehe Schritt 5.
Häufige Fragen
Wie viele Summenformeln passen zu einer gegebenen akkuraten Masse?
Das hängt fast ausschließlich von Massentoleranz und Masse ab. Für ein Unbekanntes bei m/z 276,1594 als [M+H]+ lieferte die Formelsuche drei Kandidatenformeln bei 5 ppm und zehn bei 20 ppm. Der Spitzenkandidat, C16H21NO3, lag bei 0,075 ppm Fehler. Bei höheren Massen explodiert die Kandidatenzahl: Bei m/z 647 ergaben sich 45 Formeln für ein 5-ppm-Fenster.
Was ist RDBE, und wie nutze ich es bei einer Verunreinigung?
RDBE, Ring- und Doppelbindungsäquivalente, wird berechnet als 1 + C − (H + Cl + Br + F)/2 + N/2 + P/2. Es zählt Ringe plus Pi-Bindungen. Der nützliche Schritt ist der Vergleich der Verunreinigungs-RDBE mit der Ausgangssubstanz. In unserem Beispiel hatten sowohl Ausgangssubstanz als auch Verunreinigung RDBE 7 bei einem Massendelta von +15,9949, was mit Hydroxylierung oder N-Oxidation konsistent ist und mit Ringschluss oder Oxidation eines Alkohols zum Keton nicht konsistent ist.
Kann eine Spektrenbibliothek ein unbekanntes Abbauprodukt identifizieren?
Meist nicht. Bibliothekssuche bewertet Ähnlichkeit zu Spektren, die bereits in der Bibliothek existieren, und Abbauprodukte und Prozessverunreinigungen haben selten Referenzspektren. In unserem Lauf setzte die Bibliothekssuche Homatropin bei spektraler Ähnlichkeit 0,7023 an die erste Stelle, weil es ein experimentelles Referenzspektrum hat, während der chemisch sinnvolle Kandidat bei Ähnlichkeit 0,0709 auf Rang sechs landete, weil er nur als Kandidat auf Formelebene eintrat.
Wie unterscheide ich N-Oxidation von Ring-Hydroxylierung per MS/MS?
Suchen Sie ein Fragment, das den stickstoffhaltigen Teil des Moleküls isoliert. Bei Propranolol bleibt das Aminopropanol-Ion bei m/z 116,1070 unverändert, wenn der zusätzliche Sauerstoff am Ring sitzt, und verschiebt sich um +15,9949 auf 132,1019, wenn er am Stickstoff sitzt. Ein diagnostisches Ion beantwortet die Frage. Die Abdeckung der Fragmentannotation allein tut das nicht: Beide Isomere erklärten in unseren Läufen 8 von 8 Peaks.
Ab welchem Verunreinigungsgrad ist eine Identifizierung verpflichtend?
ICH Q3A(R2) legt die Identifizierungsschwelle für einen neuen Wirkstoff bei einer maximalen Tagesdosis bis 2 g pro Tag auf 0,10 % oder 1,0 mg Tagesaufnahme fest, je nachdem, was niedriger ist. Die Berichtsschwelle liegt bei 0,05 %. Oberhalb der Identifizierungsschwelle ist die Struktur zu bestimmen. Gelingt das nicht, verlangt ICH Q3A(R2) eine Zusammenfassung der Laborarbeiten, die das belegt. Unterhalb der Berichtsschwelle wird gar nicht berichtet. Prüfen Sie die Schwellenwerte gegen Ihre tatsächliche Tagesdosis, bevor Sie Instrumentenzeit investieren.
Ersetzt In-silico-Fragmentannotation einen Referenzstandard?
Nein. Annotation grenzt den Hypothesenraum ein und sagt Ihnen, welches Experiment entscheidend ist; dort fällt der größte Teil der Kalenderzeit an. Sie kann Positionsisomere nicht unterscheiden, sie kann Stereochemie nicht bestätigen, und ihre Konfidenzwerte spiegeln interne Konsistenz wider, nicht Wahrheit. Regulatorische Identifizierung erfordert weiterhin einen authentischen Standard oder isoliertes Material mit orthogonalen Strukturdaten.
Weiterführende Artikel
Auswertung zu diesem Thema
Wir werten das für Ihr Labor aus.
- Massenspektren, Formel-Vorhersage, Impurity-Profiling.