

Ein Wirkstoff, eine Handvoll verwandter Substanzen und ein Termin. Welche Säule ans Instrument kommt, setzt die Obergrenze für alles Nachfolgende: Auflösung, Laufzeit, Robustheit und wie oft man wieder hier landet. Die meiste Zeit der Methodenentwicklung geht durch das Scouten der falschen Phasenchemie verloren, nicht durch die Gradienten-Feinabstimmung.
Im Folgenden finden Sie: eine Übersicht zur HPLC Säulenauswahl mit acht gängigen stationären Phasen, die Formatfragen (Partikelgröße, Länge, Innendurchmesser), einen Entscheidungsbaum, mit dem Sie die stationäre Phase nach Art des Moleküls auswählen, was ein Scouting-Gradient testen sollte und wo eine berechnete Empfehlung hilft. Verwendet werden echte Ergebnisse der Methodenauswertung von CovaSyn, auch dort, wo diese Ergebnisse dünn sind.
Selektivität schlägt Effizienz, fast immer
Auflösung wird von drei Termen getrieben: Effizienz (N), Retention (k) und Selektivität (alpha). Eine Verdopplung der Bodenzahl bringt einen Faktor von etwa 1,4 in der Auflösung. Alpha von 1,02 auf 1,05 zu verschieben bringt weit mehr, und das ohne zusätzlichen Aufwand.
Säulenauswahl ist daher eine Selektivitätsentscheidung, keine Effizienzentscheidung. Sub-2-µm-Partikel und lange Säulen liefern N. Nur die Chemie der stationären Phase, der pH der mobilen Phase und der organische Modifier liefern alpha. Koeluiert ein kritisches Paar auf C18, hilft selten eine längere C18-Säule. Meist braucht es einen anderen Interaktionsmechanismus. Also Phasen scouten, die sich chemisch *unterscheiden*, nicht drei C18-Säulen dreier Hersteller.
HPLC Säulenauswahl in der Übersicht: acht stationäre Phasen im Vergleich
Für die Säulenauswahl in der HPLC-Methodenentwicklung deckt die Tabelle die Phasen ab, mit denen sich die meisten Trennungen kleiner Moleküle in der pharmazeutischen Analytik lösen lassen. Lesen Sie sie nach Mechanismus, nicht nach Namen: Zwei Säulen parallel zu scouten lohnt sich nur, wenn sich ihre dominante Wechselwirkung unterscheidet.
| Stationäre Phase | Retentionsmechanismus | Selektivität | Typische Analyten | Worauf Sie achten sollten |
|---|---|---|---|---|
| C18 (ODS) | Hydrophobe Verteilung in die Alkylketten | Trennt vor allem nach Hydrophobie, stärkste Retention der Alkylphasen | Neutrale und ionenunterdrückte kleine Moleküle mittlerer Lipophilie, der Standard für den ersten Lauf | Sehr polare Analyten eluieren nahe dem Totvolumen; klassische C18-Phasen können in nahezu 100 % wässriger mobiler Phase entnetzen (Phasenkollaps); Restsilanole verursachen Tailing bei Basen |
| C8 | Hydrophob, schwächer als C18 | Selektivität oft ähnlich wie C18, bei kürzerer Retention | Lipophile Verbindungen, die auf C18 zu stark retiniert werden, spät eluierende Verunreinigungen | Kein wirklich orthogonaler Partner zu C18 im Scouting-Set; noch weniger Retention für polare Analyten |
| Phenyl-Hexyl | Hydrophob plus Pi-Pi-Wechselwirkung mit aromatischen Ringen | Unterscheidet nach Aromatizität, Konjugation und Ringsubstitution | Aromatische Positionsisomere, ringsubstituierte Verunreinigungen, konjugierte Systeme | Die Pi-Pi-Selektivität ist in Methanol stärker als in Acetonitril, dessen eigene Pi-Elektronen konkurrieren; aliphatische Verbindungen werden schwächer retiniert als auf C18 |
| PFP (Pentafluorphenyl) | Hydrophob, Pi-Pi mit elektronenarmem Ring, Dipol-Dipol, H-Brücken, etwas Ionenaustausch | Form- und Positionsselektivität, ausgeprägt für halogenierte Verbindungen | Halogenierte Analyten, Positionsisomere, polare Aromaten, basische Verbindungen | Mehrere Mechanismen wirken gleichzeitig, die Retention reagiert deshalb stark auf Modifier, pH und Puffer; legen Sie diese früh fest, bevor Sie Säulen vergleichen |
| Cyano (CN) | Schwach hydrophob plus Dipol-Dipol | Andere Selektivität für polare funktionelle Gruppen; im Umkehrphasen- und Normalphasenmodus nutzbar | Mäßig polare Verbindungen, alternative Selektivität, wenn Alkylphasen versagen | Geringe Retention in Umkehrphase; gebundene Cyanophasen sind in der Regel weniger hydrolysestabil als C8 oder C18 |
| Polar eingebettet (Amid- oder Carbamatgruppe in der Alkylkette) | Hydrophob plus H-Brücken über die eingebettete Gruppe | Die Elutionsreihenfolge von H-Brücken-Donoren wie Phenolen kann sich gegenüber C18 verschieben; die eingebettete Gruppe schirmt Silanole ab | Polare Verbindungen und Basen, die eine bessere Peakform brauchen, stark wässrige Bedingungen | Kein direkter Ersatz für C18, prüfen Sie kritische Paare nach einem Wechsel erneut |
| HILIC (unmodifiziertes Kieselgel, Amid, Diol, zwitterionisch) | Verteilung in eine wasserreiche Schicht auf einer polaren Oberfläche, plus H-Brücken und elektrostatische Wechselwirkung | Elutionsreihenfolge gegenüber der Umkehrphase grob umgekehrt; Wasser ist das starke Lösemittel | Sehr polare und geladene kleine Moleküle: polare Basen, Aminosäuren, Zucker, polare Metaboliten | Braucht eine mobile Phase mit hohem organischem Anteil und ein ebenso organisches Probenlösemittel, sonst verformen sich die Peaks; die Äquilibrierung dauert länger als in der Umkehrphase |
| Mixed-Mode (Umkehrphase plus Anionen- oder Kationenaustausch) | Hydrophob plus ionische Wechselwirkung | Retention über pH, Ionenstärke und organischen Anteil einstellbar | Geladene und zwitterionische Analyten, Wirkstoff und Gegenion in einem Lauf, polare Ionen ohne Ionenpaarreagenzien | Mehr Methodenvariablen; die Chemien unterscheiden sich stark zwischen Anbietern, ein Transfer auf eine andere Mixed-Mode-Säule ist nicht eins zu eins möglich |
Eine neunte Phase lohnt sich zu kennen: Biphenyl. Sie zeigt stärkere Pi-Pi-Wechselwirkung als Phenyl-Hexyl und hilft bei aromatischen Verunreinigungsfamilien, die C18 nicht trennt.
Für einen ersten Scout wählen Sie eine hydrophobe Phase, eine Pi-aktive Phase und eine Phase mit polarer Retention. Drei unterschiedliche Mechanismen sagen an einem Tag mehr als acht Säulen derselben Familie.
Partikelgröße, Säulenlänge und Innendurchmesser
Die Phasenchemie bestimmt die Selektivität. Das Säulenformat bestimmt Effizienz, Laufzeit, Druck und Lösemittelverbrauch. Diese Zusammenhänge sind allgemeine Chromatographie und gelten unabhängig vom Anbieter.
- Partikelgröße. Kleinere Partikel liefern mehr Effizienz pro Längeneinheit und verlieren bei höherem Fluss weniger davon. Der Preis ist der Rückdruck, der bei konstanter linearer Geschwindigkeit etwa mit dem Kehrwert des Quadrats des Partikeldurchmessers steigt. Vollporöse Sub-2-µm-Partikel brauchen daher ein UHPLC-System, das für diesen Druck ausgelegt ist und ein geringes Extrasäulenvolumen hat. Oberflächenporöse Partikel (Core-Shell) um 2,6 bis 2,7 µm erreichen Effizienzen nahe an vollporösen Sub-2-µm-Partikeln bei geringerem Druck. Vollporöse Partikel von 3 bis 5 µm bleiben der robuste Standard an der konventionellen HPLC.
- Säulenlänge. Die Bodenzahl wächst mit der Länge, die Auflösung aber nur mit der Quadratwurzel der Bodenzahl. Die doppelte Länge bringt etwa das 1,4-Fache an Auflösung und kostet die doppelte Laufzeit und den doppelten Druck. Kurze Säulen (50 mm) eignen sich für schnelles Scouting und Gehaltsbestimmungen, 150 bis 250 mm für komplexe Profile verwandter Substanzen.
- Innendurchmesser. Bei gleicher linearer Geschwindigkeit skaliert der Fluss mit dem Quadrat des Durchmessers. Der Wechsel von 4,6 mm auf 2,1 mm Innendurchmesser senkt Fluss und Lösemittelverbrauch etwa um den Faktor 4,8, passt zu den Flussraten, die Elektrospray-MS gut verarbeitet, und liefert bei gleicher injizierter Masse höhere Peaks. Die schmalere Säule reagiert aber empfindlicher auf Bandenverbreiterung außerhalb der Säule, Kapillaren, Detektorzelle und Injektionsvolumen müssen also mitskaliert werden. 4,6 mm bleibt die tolerante Wahl an der Standard-HPLC mit UV-Detektion.
- Porengröße. Für kleine Moleküle genügen Poren von etwa 80 bis 120 Å. Peptide und Proteine brauchen weite Poren, typischerweise um 300 Å, um die gebundene Oberfläche zu erreichen.
- pH-Bereich. Klassische Phasen auf Kieselgelbasis sind typischerweise für etwa pH 2 bis 8 spezifiziert. Wer bei hohem pH arbeiten will, etwa um eine Base zu neutralisieren, braucht eine dafür spezifizierte Säule, zum Beispiel eine Phase auf Hybridpartikeln.
Säulenauswahl nach Art des Moleküls
Am schnellsten kommen Sie zu einer kurzen Liste, wenn Sie das Molekül lesen, bevor Sie einen Katalog lesen. Gehen Sie den Entscheidungsbaum in dieser Reihenfolge durch: zuerst Polarität, dann Ionisierung, dann Strukturmerkmale, dann Detektion. Die Schwellen sind grobe Richtwerte für die Startsäule, keine harten Grenzen.
1. Polarität: Nutzen Sie logD beim Arbeits-pH, nicht nur logP. - logD unter etwa 0 (sehr polar, oft geladen): zuerst HILIC, Amid oder zwitterionisch. Alternativen: eine wasserstabile C18 oder eine polar eingebettete Phase mit hohem Wasseranteil, oder Mixed-Mode, wenn der Analyt geladen ist. - logD etwa 0 bis 1: polar eingebettete oder wasserstabile C18 als Umkehrphasen-Option, PFP als zweiter Mechanismus, HILIC als orthogonale Kontrolle. - logD etwa 1 bis 4: C18 als Standard, Phenyl-Hexyl oder PFP als orthogonaler Scout. - logD über etwa 4: C18 mit steilem Gradienten bei hohem organischem Anteil, oder C8, wenn die Retention zu lang wird. 2. Ionisierung: Legen Sie den pH bewusst relativ zu jedem pKa fest. - Stellen Sie den pH der mobilen Phase mindestens 2 Einheiten von jedem relevanten pKa entfernt ein, damit kleine pH-Fehler die Retention nicht verschieben. - Säuren: Niedriger pH unterdrückt die Ionisierung und erhöht die Retention in der Umkehrphase. - Basen: Niedriger pH hält sie vollständig protoniert und reproduzierbar, aber schwächer retiniert. Hoher pH, über pKa plus 2, macht sie neutral und besser retiniert und erfordert eine für hohen pH spezifizierte Säule. - Basische Analyten und Silanole: Ionisierte Restsilanole auf der Kieselgeloberfläche wechselwirken mit protonierten Basen und verursachen Tailing. Niedriger pH, hochreines endgecapptes Kieselgel und polar eingebettete Phasen verringern den Effekt, ebenso eine ausreichende Pufferstärke. - Permanent geladene Spezies und Zwitterionen (quartäre Amine, Sulfonate, Aminosäuren): Mixed-Mode oder HILIC. Klassische Ionenpaarreagenzien funktionieren auch auf C18, äquilibrieren aber langsam und passen schlecht zur MS. - Wirkstoff plus Gegenion, oder Säuren und Basen in einer Probe: Mixed-Mode ist oft die einzige Phase, die alle in einem Lauf retiniert. 3. Strukturmerkmale: Wählen Sie die Phase nach dem, was das kritische Paar unterscheidet. - Aromatische oder konjugierte Analyten, die sich in der Ringsubstitution unterscheiden: Phenyl-Hexyl oder Biphenyl, mit Methanol gefahren, um die Pi-Pi-Selektivität zu verstärken. - Halogenierte Verbindungen und Positionsisomere (ortho, meta, para): PFP. - H-Brücken-Donoren wie Phenole, die C18 nicht trennt: eine polar eingebettete Phase oder Cyano. - Enantiomere: Keine achirale Säule trennt sie, Sie brauchen eine chirale stationäre Phase. - Peptide und Proteine: weitporige Phasen; für Proteine sind kürzere Alkylketten wie C4 oder C8 üblich. 4. Detektion: Lassen Sie den Detektor mobile Phase und Format eingrenzen. - LC-MS: flüchtige Puffer wie Formiat, Acetat oder Ammoniumhydrogencarbonat; kein Phosphat, keine nichtflüchtigen Ionenpaarreagenzien. Trifluoressigsäure unterdrückt das Elektrospray-Signal. Eine Säule mit 2,1 mm Innendurchmesser passt zum Fluss. - UV bei niedriger Wellenlänge: Acetonitril ist im niedrigen UV-Bereich durchlässiger als Methanol.
Derselbe Entscheidungsbaum als Kurzübersicht:
| Molekül | Erste Säule | Orthogonale zweite Säule |
|---|---|---|
| Neutral, mäßig lipophil | C18 | Phenyl-Hexyl oder PFP |
| Sehr polar oder geladen, eluiert auf C18 im Totvolumen | HILIC (Amid oder zwitterionisch) | Polar eingebettet oder wasserstabile C18 |
| Basisch, tailt auf C18 | Polar eingebettet oder hochreine endgecappte C18 bei niedrigem pH | Für hohen pH stabile Phase bei hohem pH, oder PFP |
| Aromatische Positionsisomere | Phenyl-Hexyl oder Biphenyl mit Methanol | PFP |
| Halogenierte Analyten | PFP | Phenyl-Hexyl |
| Geladene Spezies plus Gegenion | Mixed-Mode | HILIC |
| Enantiomere | Chirale stationäre Phase | Zweite chirale Phase mit anderem Selektor |
Durchgerechnetes Beispiel: ein polarer basischer Wirkstoff und seine saure Verunreinigung
Atenolol als Wirkstoff und sein Carbonsäure-Degradant als verwandte Substanz. Eine klassische Falle der Methodenentwicklung.
Die Struktur- und pKa-Auswertung lieferte für Atenolol:
- MW 266,34, TPSA 84,58 Ų
- logP-Konsens −0,401 (Crippen 0,452, Moriguchi −1,254)
- Basischer pKa 10,5, sekundäres Amin, dominante Spezies bei pH 7,4 ist das Kation
Vorbehalt vorab: Die pKa-Schätzung weist ihre Zuverlässigkeit selbst als mittel aus, mit einer Genauigkeit von etwa plus/minus 1,0 pKa-Einheit. Der logP-Wert ist ein Konsens aus mehreren Schätzverfahren. Beides sind Schätzungen für die Triage, keine gemessenen Werte.
Dieses Profil benennt das Problem bereits. Ein logP unter null plus ein über den gesamten nutzbaren pH-Bereich protoniertes Amin bedeutet fast keine hydrophobe Triebkraft auf einer C18.
Der Methodenvorschlag für Atenolol lautete wörtlich:
- Säule: C18 ODS 150 x 4,6 mm
- Mobile Phase A: Wasser + 0,1 % Ameisensäure
- Mobile Phase B: Acetonitril
- Gradient: 0 min 5 % B, 2 min 15 % B, 12 min 60 % B, 15 min 60 % B
- Fluss: 1,0 mL/min
- Vorhergesagte Retentionszeit: 2,3 min
Die Retentionszeitvorhersage lieferte 2,3 min für Atenolol und 2,6 min für den Säuredegradanten, beide auf derselben C18 unter ACN/Wasser.
Zwei Dinge fallen sofort auf, und sie sind der Grund, warum ein Chemiker das Ergebnis trotzdem lesen muss.
Der Retentionsfaktor ist zu niedrig.
Für eine 150 x 4,6-mm-Säule bei 1,0 mL/min, unter Annahme einer Gesamtporosität von etwa 0,65, beträgt das Totvolumen rund 1,62 mL, also t0 etwa 1,62 min. Damit liegt Atenolol bei k von etwa 0,42 und die Säure bei etwa 0,60. Alles unter k = 2 liegt dort, wo die Elutionsstärke des Injektionslösemittels, ein von der mobilen Phase abweichendes Probenlösemittel und nicht retinierte Matrixbestandteile den Peak verschieben. Kein robuster Ort für eine Freigabemethode.
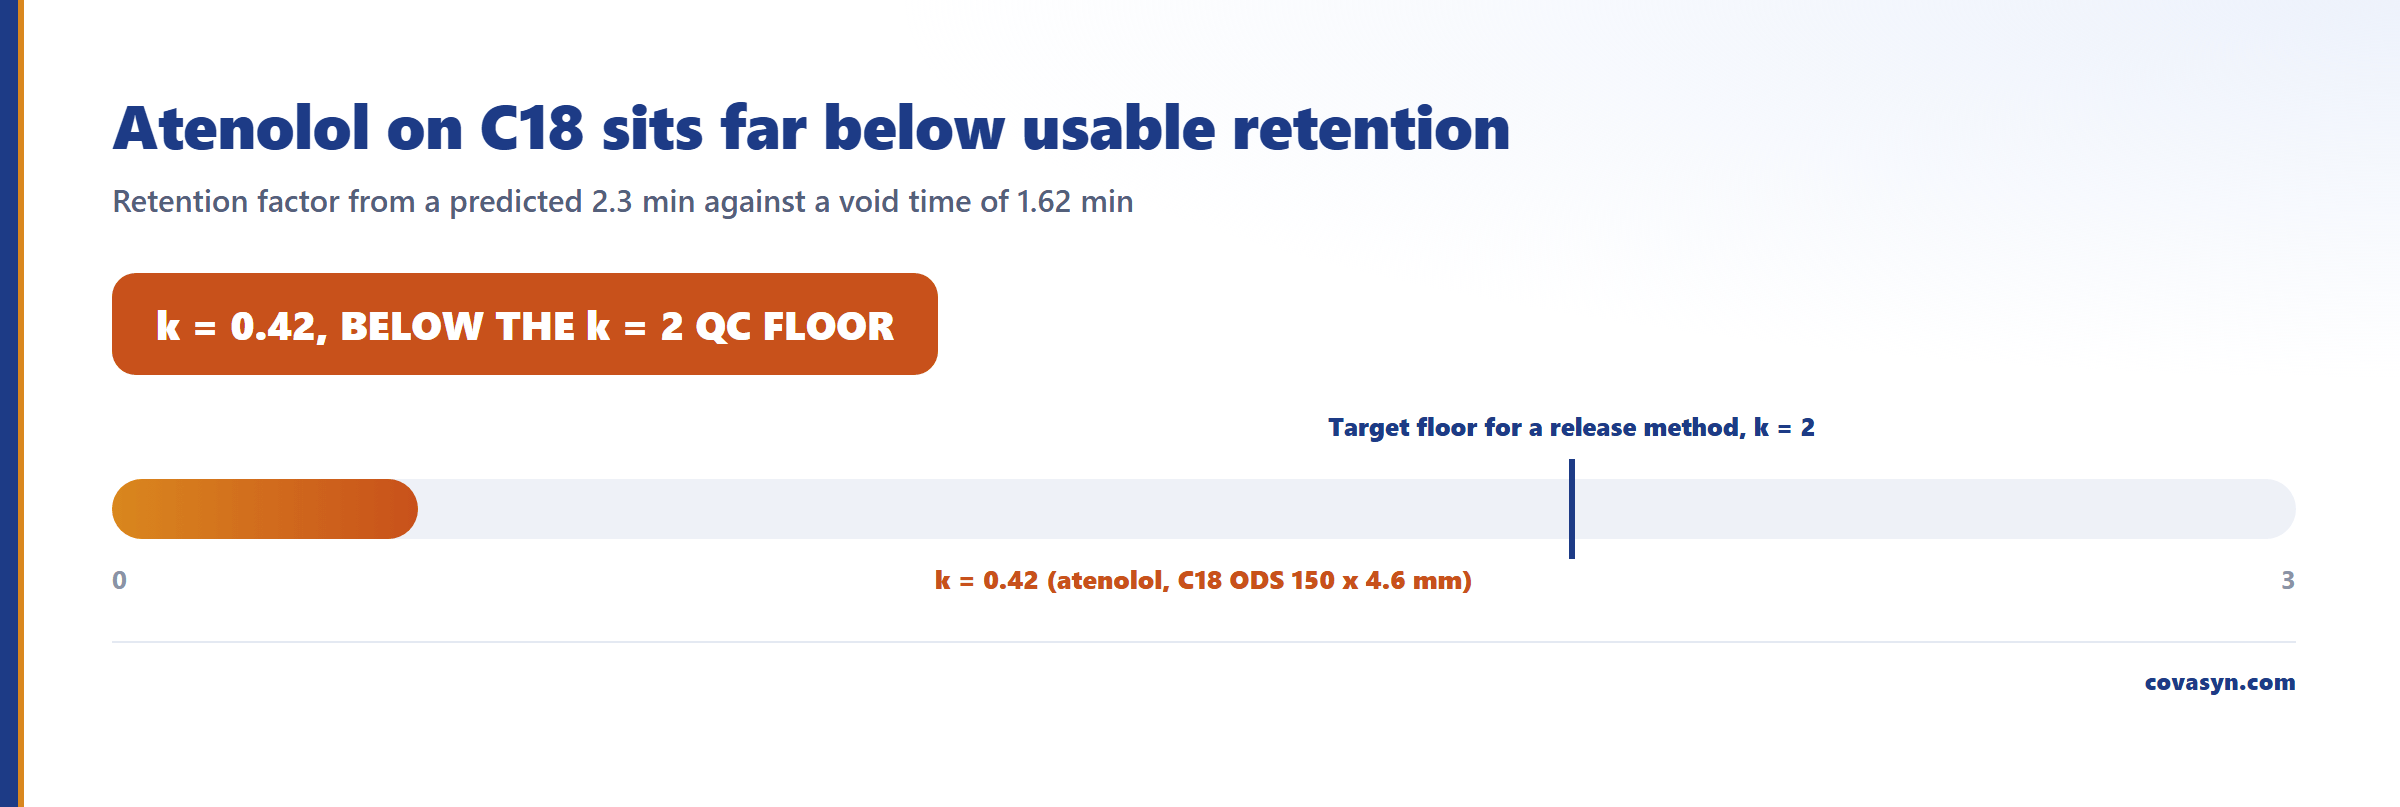
Das Paar liegt 0,3 min auseinander, nahe am Totvolumen.
Eine Lücke von 0,3 min klingt akzeptabel, bis auffällt, dass beide Peaks in dem Teil des Chromatogramms landen, in dem Matrixsalze, Hilfsstoffe und die Lösemittelfront sitzen.
Die richtige Lesart dieses Outputs ist nicht „diese Methode fahren“. Sie lautet: „C18 retiniert diesen Wirkstoff nicht ausreichend, zu einem Mechanismus mit polarer Retention wechseln“: eine polar eingebettete oder AQ-artige C18, die einen hohen wässrigen Anteil verträgt, eine HILIC-Amidphase, auf der das protonierte Amin retiniert statt abgestoßen wird, oder eine PFP, auf der das Kation etwas Ionenaustausch-Retention durch residuale Silanole bei niedrigem pH erhält. Genau dieses Urteil soll die Vorhersage auslösen, nicht ersetzen. Zum selben Ergebnis führt der Entscheidungsbaum oben für eine Base mit logD unter 0: zuerst HILIC, als Umkehrphasen-Alternative eine polar eingebettete Phase.
Kontrast: eine lipophile Neutralverbindung
Wendet man dieselbe Auswertung auf Celecoxib an, ändert sich das Bild. Die Strukturauswertung liefert MW 381,38, logP 3,514, TPSA 77,98 Ų. Der Methodenvorschlag lautete:
- Säule: C18 ODS 150 x 4,6 mm
- A: Wasser + 0,1 % TFA, B: Acetonitril
- Gradient: 0 min 20 % B, 2 min 30 % B, 12 min 80 % B, 15 min 80 % B
- Fluss: 1,0 mL/min
- Vorhergesagte Retentionszeit: 4,5 min
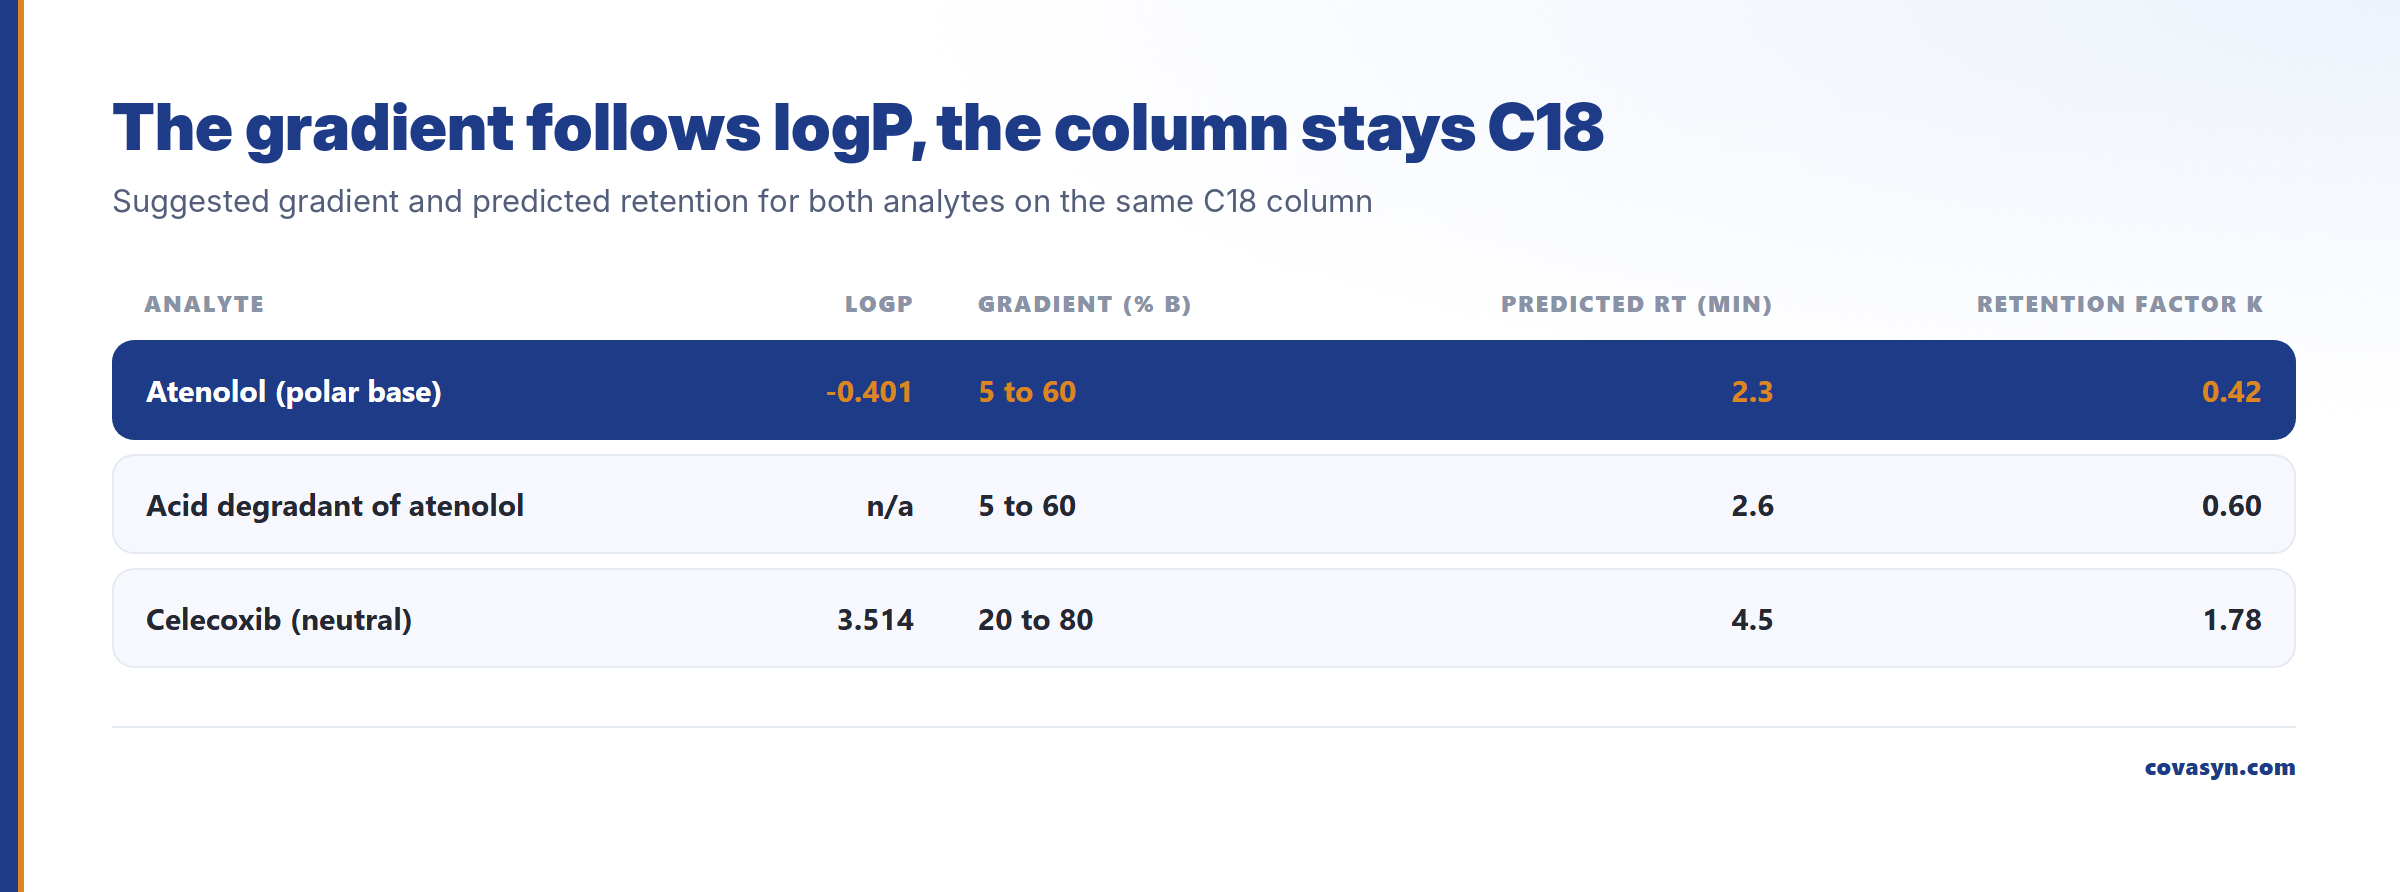
Dieselbe t0-Annahme ergibt k von etwa 1,78. Immer noch niedrig für eine stabilitätsindizierende Methode, aber ein vernünftiger Startpunkt, und das vorgeschlagene Fenster (20 bis 80 % B statt 5 bis 60 % B) hat die richtige Form für einen logP-3,5-Analyten. An diesem Unterschied zwischen den beiden Vorschlägen zeigt sich der Nutzen: Das organische Fenster und der Säurezusatz sind an die Struktur angepasst, was den ersten Scouting-Lauf spart.
Wo eine berechnete Säulenempfehlung dünn bleibt
Offen gesagt, denn es fällt nach fünf Minuten auf: Für beide Moleküle fiel die Säulenempfehlung gleich aus, nämlich eine C18 ODS 150 x 4,6 mm als Allzweckphase. Dieselbe Empfehlung für eine im nutzbaren pH-Bereich protonierte Base mit logP −0,4 und für ein neutrales Sulfonamid mit logP 3,5 ist ein sinnvoller Standardwert, keine differenzierte Auswahl. Methodenvorschlag und Retentionszeitvorhersage sind für die strukturabhängigen Teile brauchbar; das Säulenfeld anhand der Übersichtstabelle und des Entscheidungsbaums oben überschreiben.
Zweite ehrliche Beobachtung: Die pKa-Schätzung bezeichnete das Sulfonamid-NH2 von Celecoxib als basisches primäres Amin mit pKa 10,0. Dieses Sulfonamid ist tatsächlich schwach sauer. Bei einer regelbasierten Schätzung mit plus/minus 1,0 pKa-Einheit sieht diese Grenze in der Praxis genau so aus. Die Liste der ionisierbaren Gruppen prüfen, bevor darauf eine pH-Strategie aufgebaut wird.
Eine Scouting-Strategie, die tatsächlich konvergiert
1. Erst pKa und logP holen. Struktur eingeben, Schätzungen erhalten, eine Minute. Das sagt, ob es sich um ein Umkehrphasen- oder ein Polarretentionsproblem handelt, bevor eine Säule angefasst wird. 2. pH bewusst festlegen, mindestens 2 Einheiten von jedem pKa entfernt. Für eine Base mit pKa 10,5 bedeutet das niedrigen pH (vollständig protoniert, reproduzierbar) oder ein bei hohem pH stabiles Hybridpartikel (neutral, retiniert). Dazwischen driftet die Retention von Charge zu Charge. 3. Einen breiten linearen Scout fahren: 5 bis 95 % B über 20 Säulenvolumina. Auf zwei oder drei mechanistisch unterschiedlichen Phasen, sowohl mit Acetonitril als auch mit Methanol. Ein Wechsel des organischen Modifiers ändert alpha routinemäßig mehr als ein Säulenwechsel. 4. k für den ersten und letzten Peak ablesen, dann den Scout in einen fokussierten Gradienten umwandeln, sodass alles zwischen k = 2 und k = 10 landet. 5. Erst dann optimieren. Steigung, Temperatur und Pufferstärke sind Feinabstimmung. Ist das kritische Paar in der Scouting-Phase nicht aufgelöst, den Mechanismus ändern, nicht die Steigung.
Was das nicht verrät
- Vorhergesagte Retention ist keine gemessene Retention. Die vom Modell mitgelieferte Konfidenz ist seine eigene Einschätzung, keine validierte Genauigkeitsangabe gegen das eigene Instrument, die Säulencharge oder das Dwell-Volumen.
- Keine Peakform, keine Bodenzahl, keine Auflösung. Tailing durch Silanolwechselwirkung, das größte Risiko für eine protonierte Base auf einer C18-Phase mit freien Silanolgruppen, ist nicht modelliert.
- Keine Degradanten-Entdeckung. Das setzt voraus, dass bereits bekannt ist, was getrennt wird. Stressbelastung und Massenbilanz sind eine separate Übung.
- Keine Systemeignungsprüfung, keine Validierung. Nichts hier ersetzt eine ICH-Q2-Validierung oder einen echten SST. Es ist Triage, um die Zahl der Scouting-Läufe zu senken.
Häufige Fragen
Wie wähle ich eine HPLC-Säule aus?
Gehen Sie von der Physikochemie aus, nicht von der Gewohnheit. Bestimmen Sie logP oder logD und pKa und ordnen Sie dann den Retentionsmechanismus zu: C18 für Neutralverbindungen mit logD etwa 1 bis 4, polar eingebettete oder wasserstabile Phasen für logD unter 1, HILIC für logD unter 0 oder dauerhaft ionisierte Analyten, Phenyl-Hexyl oder PFP, wenn Sie Pi- oder Dipol-Selektivität für aromatische oder halogenierte Isomere brauchen, und Mixed-Mode für geladene Spezies mit ihren Gegenionen. Danach wählen Sie das Format: 150 x 4,6 mm für die konventionelle HPLC mit UV, kürzere Säulen mit 2,1 mm und kleineren Partikeln für UHPLC und LC-MS. Scouten Sie drei mechanistisch unterschiedliche Phasen, nicht drei C18-Säulen.
C18 oder Phenyl-Hexyl: Welche Säule sollte ich wählen?
Starten Sie auf C18, wenn sich die zu trennenden Verbindungen vor allem in ihrer Hydrophobie unterscheiden. Wechseln Sie zu Phenyl-Hexyl oder scouten Sie parallel, wenn sich das kritische Paar in Aromatizität, Konjugation oder der Position eines Ringsubstituenten unterscheidet oder auf C18 schlicht koeluiert. Fahren Sie Phenyl-Hexyl mindestens einmal mit Methanol: Acetonitril dämpft die Pi-Pi-Wechselwirkung, die der Phase ihre eigene Selektivität gibt. Für aliphatische Verbindungen ist mit weniger Retention zu rechnen als auf C18.
Wann sollte ich HILIC statt Umkehrphase einsetzen?
Wenn Ihre Analyten so polar sind, dass sie in der Umkehrphase selbst bei hohem Wasseranteil im oder nahe dem Totvolumen eluieren, typischerweise bei logD unter etwa 0, und für kleine geladene Moleküle wie polare Basen, Aminosäuren oder Zucker. HILIC passt außerdem gut zur LC-MS, weil der hohe organische Anteil die Desolvatisierung im Elektrospray unterstützt. Planen Sie die Anforderungen ein: Proben in einem Lösemittel mit hohem organischem Anteil lösen, längere Äquilibrierung einrechnen und beachten, dass Wasser das starke Lösemittel ist.
Mit welcher Partikelgröße und welchen Säulenmaßen sollte ich starten?
An einer konventionellen HPLC mit UV-Detektion ist 150 x 4,6 mm mit vollporösen Partikeln von 3 bis 5 µm oder oberflächenporösen Partikeln um 2,7 µm ein toleranter, gut übertragbarer Start. An UHPLC oder LC-MS sind 50 bis 100 x 2,1 mm mit Sub-2-µm-Partikeln üblich, sofern das System den Druck verträgt und ein geringes Extrasäulenvolumen hat. Klären Sie zuerst die Phasenchemie; ein anderes Format bringt Effizienz und Geschwindigkeit, keine Selektivität.
Welche Säule hilft gegen Peak-Tailing basischer Verbindungen?
Tailing bei Basen entsteht vor allem durch Wechselwirkung mit ionisierten Restsilanolen. Nutzen Sie hochreines, endgecapptes Kieselgel oder eine polar eingebettete Phase, arbeiten Sie bei niedrigem pH, bei dem die Silanole weitgehend protoniert sind, und mit ausreichender Pufferstärke. Muss die Base für die Retention neutral vorliegen, arbeiten Sie bei hohem pH auf einer dafür spezifizierten Säule.
Was ist ein guter Scouting-Gradient für die HPLC-Methodenentwicklung?
Ein breiter linearer Gradient von 5 bis 95 % organischem Anteil über etwa 20 Säulenvolumina, bei einem festen pH mindestens 2 Einheiten von jedem Analyt-pKa entfernt, jeweils mit Acetonitril und mit Methanol gefahren. Dieses eine Experiment verrät das Elutionsfenster, ob etwas hängen bleibt oder im Totvolumen eluiert, und ob die Modifierwahl die Selektivität ändert. Das Ergebnis in einen fokussierten Gradienten mit Ziel k zwischen 2 und 10 umwandeln.
Welchen Retentionsfaktor sollte ich in einer QC-Methode anstreben?
k zwischen 2 und 10 für alle berichteten Peaks anstreben. Unterhalb von k = 2 liegt man im Bereich des Totvolumens, wo Injektionslösemittelstärke, Probendiluent und Matrixkomponenten die Retention verschieben, was die Methode im Transfer fragil macht. Oberhalb von k = 10 zahlt man in Laufzeit und Peakverdünnung, ohne Auflösung zu gewinnen.
Warum eluiert mein polarer basischer Wirkstoff im Totvolumen auf C18?
Weil fast keine hydrophobe Triebkraft vorhanden ist. Eine Verbindung mit logP nahe oder unter null und einem Amin, das über den nutzbaren pH-Bereich protoniert bleibt, kann sich kaum in die C18-Phase verteilen. Im durchgerechneten Beispiel lieferte die Strukturauswertung einen logP-Konsens von −0,401 und einen basischen pKa von 10,5 für Atenolol, und die C18-Methode sagte einen Retentionsfaktor nahe 0,4 voraus. Die Lösung ist ein anderer Retentionsmechanismus: HILIC, eine polar eingebettete Phase oder PFP.
Zählt Säulenselektivität mehr als Säuleneffizienz?
Ja, bei den meisten realen Trennungen. Die Auflösung skaliert mit der Quadratwurzel der Bodenzahl, aber näherungsweise linear mit dem Selektivitätsterm. Von einem 2,7-µm- auf ein 1,8-µm-Partikel zu wechseln bringt einen bescheidenen Auflösungsgewinn. Der Wechsel zu einer Phase mit anderem Wechselwirkungsmechanismus oder der Tausch von Acetonitril gegen Methanol kann ein koeluierendes Paar bis zur Basislinientrennung verschieben. Erst alpha optimieren, N zuletzt.
Kann Software die Säule für mich auswählen?
Sie kann das Feld eingrenzen und ein sinnvolles Gradientenfenster setzen, und das in Sekunden aus einer SMILES-Zeichenkette. Sie kann keine Peakform, kein Silanol-Tailing, keine Säulenchargenvariabilität und kein Dwell-Volumen des eigenen Instruments vorhersagen. Berechnete Retention als Scouting-Abkürzung mit angegebener Konfidenz behandeln, dann am Instrument bestätigen.
Weiterführende Artikel
Auswertung zu diesem Thema
Wir werten das für Ihr Labor aus.
- HPLC-Methodenentwicklung: Säule, Gradient, Retentionszeit.